常山中抗炎萜类化合物的快速分离
英文题名:Rapid isolation of anti-inflammatory Terpenoids from Dichroa febrifuga
DOI:10.1016/j.fitote.2026.107505(来源期刊:Fitoterapia)
关键词:常山|萜类|分子网络(GNPS)|CASE(ACD/Structure Elucidator Suite)|DP4+|抗炎|NF-κB|网络药理学
摘要
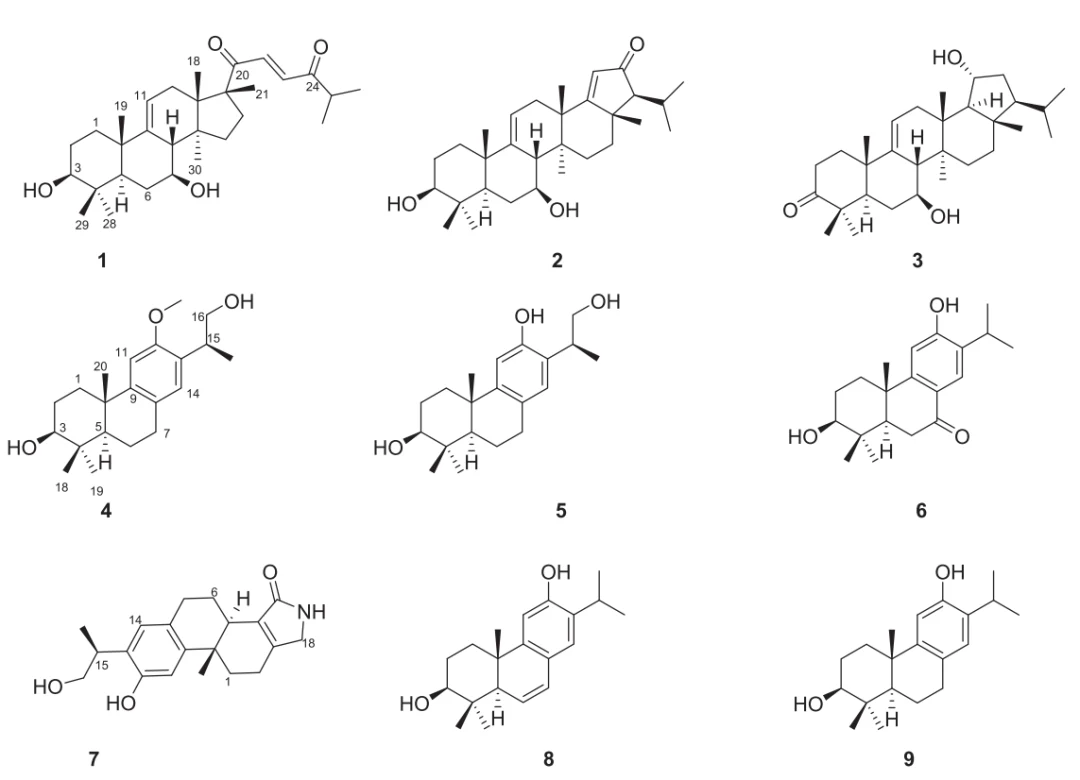
基于结构导向的快速分离策略,从传统抗疟草药常山(Dichroa febrifuga Lour.)中靶向分离得到 9 个萜类化合物,其中包括 4 个新化合物,其中一个具有前所未见的新骨架。所有化合物的结构均通过系统的波谱解析、量子化学计算、计算机辅助结构解析(CASE)与 X 射线单晶衍射得到确证。鉴于疟疾感染常伴随炎症反应失调,作者对所分离化合物的抗炎活性进行了评价,多个化合物表现出中等强度的抗炎活性。进一步采用分子对接技术验证活性化合物与核心炎症转录因子 NF-κB 的结合能力;网络药理学分析则提示这些化合物可能通过调控多条炎症相关通路发挥协同作用。
1. 引言
疟疾是一种严重威胁全球健康的寄生虫病,其病程进展常以过度的炎症反应为特征,特别是通过激活 NF-κB 信号通路,导致免疫病理损伤并加重病情 [1]。因此,诱导快速且受到良好调控的抗炎反应,对宿主存活至关重要。虽然控制疟原虫复制需要强烈的初始炎症反应,但必须及时由调节性细胞因子加以平衡,以防宿主组织损伤。这凸显了抗炎机制在防止疾病恶化、同时又不损害寄生虫清除方面的关键作用 [2]。因此,寻找能够同时调控炎症反应的治疗策略,在抗疟治疗中具有重要的临床意义。
中药常山(Dichroa febrifuga Lour.,虎耳草科常山属)用于治疗发热性疾病、尤其是疟疾,有着悠久的历史 [3–5]。现代药理学研究表明,常山富含生物碱与萜类等活性成分,其中常山碱(febrifugine)及其衍生物已被证实具有强效抗疟活性 [6,7];然而其临床应用受到胃肠道毒性的限制 [8]。近年来,研究者开始关注常山中其他成分的潜在药用价值,特别是萜类化合物 [9]。萜类是广泛分布于药用植物中、结构高度多样的一类天然产物,已被证实具有抗炎、抗氧化和免疫调节等多种生物活性 [10]。其中,某些萜类通过直接靶向核心炎症转录因子 NF-κB、抑制其活化及下游炎症细胞因子的释放而发挥抗炎作用。然而,针对常山萜类成分抗炎活性及其作用机制的系统研究仍然有限,而且传统的分离方法效率低下,制约了其活性成分的快速发现与药理评价。
随着现代分离技术的发展,结构导向的快速分离策略为天然产物研究提供了高效途径。与分子对接、网络药理学等计算分析方法相结合,这些策略能够在分离纯化过程中预测化合物的潜在靶点与通路,从而加速活性成分的发现与机制阐释。本研究旨在:建立常山萜类成分的快速分离方法;系统评价其抗炎活性;通过分子对接验证活性化合物与 NF-κB 的结合能力;并借助网络药理学分析阐明其"多靶点—多通路"协同机制。本研究将为常山传统抗疟用途提供现代药理学诠释,并为抗炎药物的开发奠定基础。
2. 实验部分
2.1 通用实验方法
详见支撑材料(Supporting Information)。
2.2 植物材料
常山(Dichroa febrifuga Lour.,虎耳草科)的干燥根,于 2022 年 6 月采自中国贵州省独山县(东经 107.54°,北纬 25.84°)。
2.3 分离流程
详见支撑材料。
2.4 量子化学计算
详见支撑材料。
2.5 化合物详细数据
化合物 1:白色结晶;[α]20D +327.78(c 0.02, CH3OH);UV(CH3OH)λmax(log ε):236(3.47)nm;ECD(CH3OH)(Δε)202(+0.37)、238(−0.52)、256(+0.61)、276(−1.26)、378(+1.43)nm;HRESIMS 给出 [M + Na]+ m/z 493.32755(C30H46O4Na 计算值 493.32883)。1H 与 13C NMR 数据见表 S1、S2。
化合物 4:白色粉末;[α]20D −588.89(c 0.02, CH3OH);UV(CH3OH)λmax(log ε):281(2.52)nm;ECD(CH3OH)(Δε)226(+0.67)、386(−0.18)nm;[M + H]+ m/z 333.2441(C21H33O3 计算值 333.2424)。1H 与 13C NMR 数据见表 S1、S2。
化合物 5:黄色粉末;[α]20D −488.89(c 0.02, CH3OH);UV(CH3OH)λmax(log ε):288(3.37)、204(3.55)nm;ECD(CH3OH)(Δε)236(+2.13)、392(+0.08)nm;[M + Na]+ m/z 341.20905(C20H30O3Na 计算值 341.20872)。1H 与 13C NMR 数据见表 S1、S2。
化合物 7:黄色粉末;[α]20D −505.56(c 0.02, CH3OH);UV(CH3OH)λmax(log ε):283(2.48)nm;ECD(CH3OH)(Δε)226(+0.90)、380(−0.01)nm;[M + Na]+ m/z 350.17212(C20H25O3NNa 计算值 350.17266)。1H 与 13C NMR 数据见表 S1、S2。
2.6 MTT 法测定细胞存活率
详见支撑材料。
2.7 Griess 法测定 NO
详见支撑材料。
2.8 网络药理学
采用 TargetNet(http://targetnet.scbdd.com/home/index/)[11] 预测从常山中分离所得化合物的作用靶点;通过 GeneCards(https://www.genecards.org/)[12] 检索与"inflammation(炎症)"相关的靶点。随后将交集靶点提交至生物信息学平台(https://www.bioinformatics.com.cn/)[13] 进行富集分析。
3. 结果与讨论
3.1 基于 LC-MS/MS 的导向分离
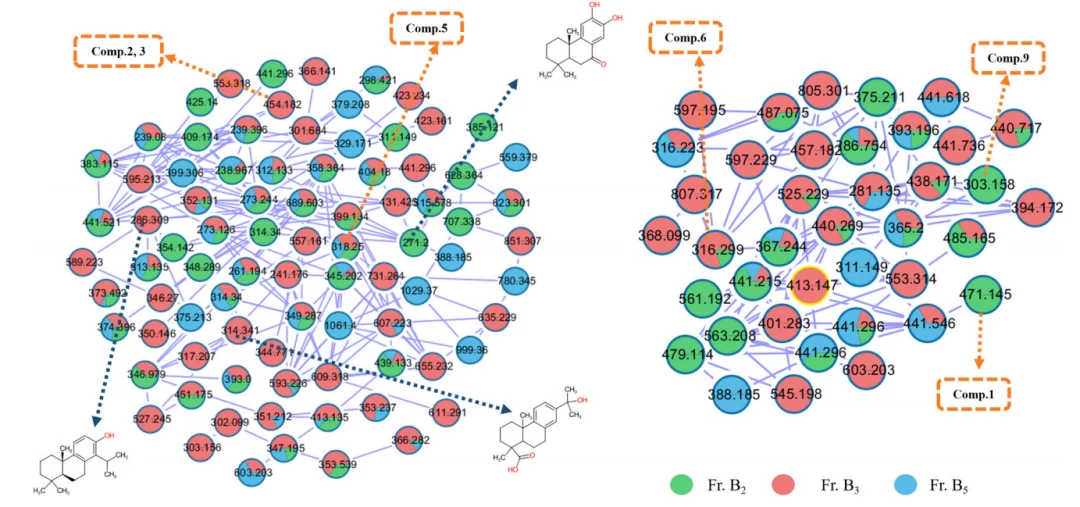
本研究利用基于 LC-MS/MS 的 GNPS 分子网络技术实现天然产物的快速分离 [14]。对组分 Fr·B2、B3 和 B5 进行 LC-MS/MS 数据采集,经 MZmine2 处理后,通过 WinSCP 上传至 GNPS 平台(任务 ID = ec895c100b06431f86305f4c58a27c5d),结果使用 Cytoscape 进行可视化。在 GNPS 网络中,与已知萜类节点处于同一分子家族(molecular family)的未知节点被优先列为分离目标,且其 m/z 值落在 250–500 区间——该范围覆盖了本提取物中绝大多数萜类化合物的质量分布。在这些候选节点中,优先选择总离子流(TIC)丰度较高者,以保证后续分析有足够的样品得量。最后,综合评估色谱保留行为、峰形及样品总量等实际因素,确认分离的可行性。分子网络分析揭示了对应于不同结构类型的明显聚类。其中,有三个节点被鉴定为萜类,分子量分别为 271.200、286.309 和 314.341,提示萜类是其中主要的化学成分类别。在该分子网络策略的导向下,最终从相应分子节点成功分离得到 9 个化合物:化合物 1 来自 m/z 471.145 的节点,化合物 2 和 3 来自 m/z 454.182 的节点,化合物 5 来自 m/z 318.250 的节点,化合物 6 来自 m/z 316.299 的节点,化合物 9 来自 m/z 303.158 的节点。这些结果表明,基于 LC-MS/MS 的分子网络是天然产物靶向分离的有效策略。
3.2 结构解析
化合物 1(新骨架)
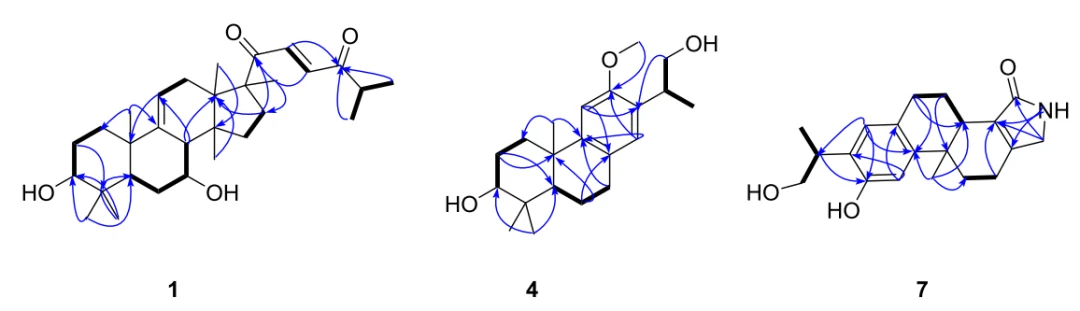
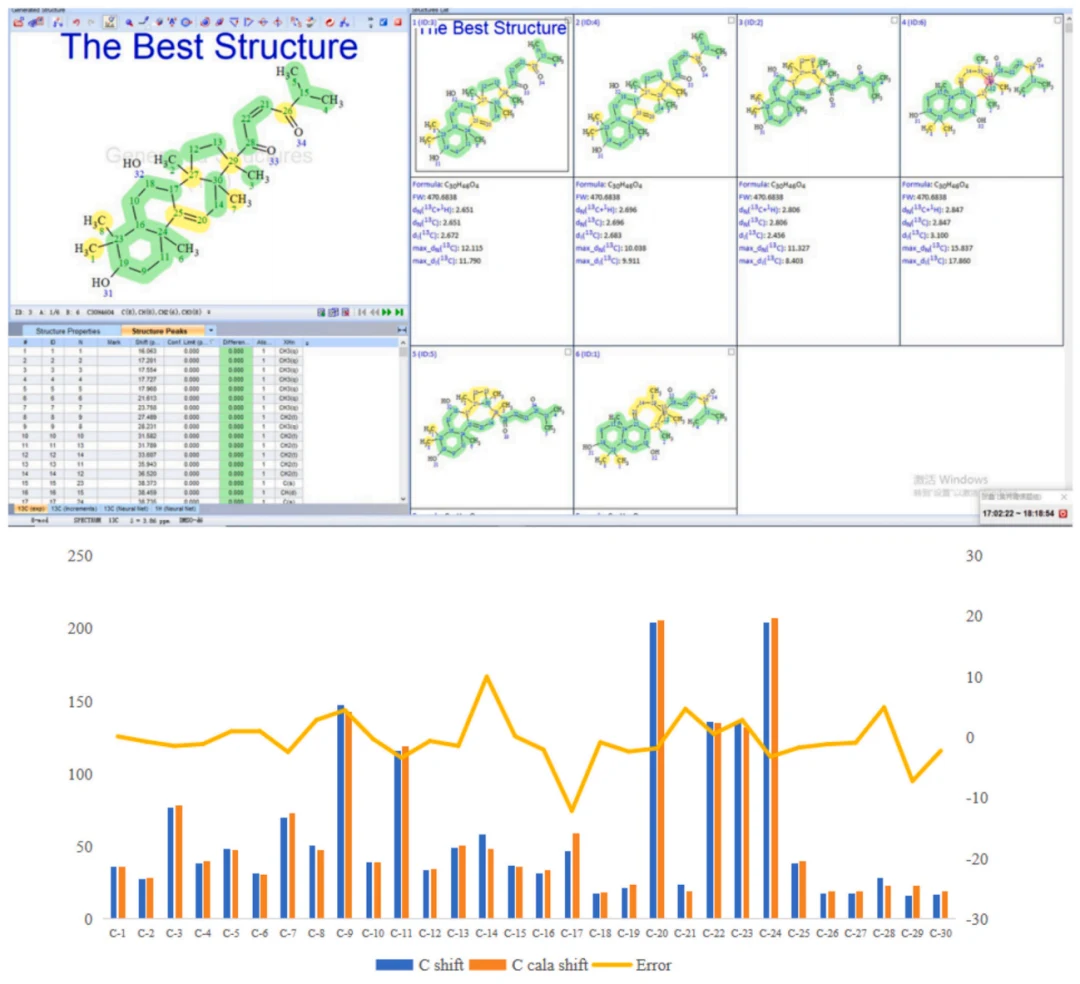
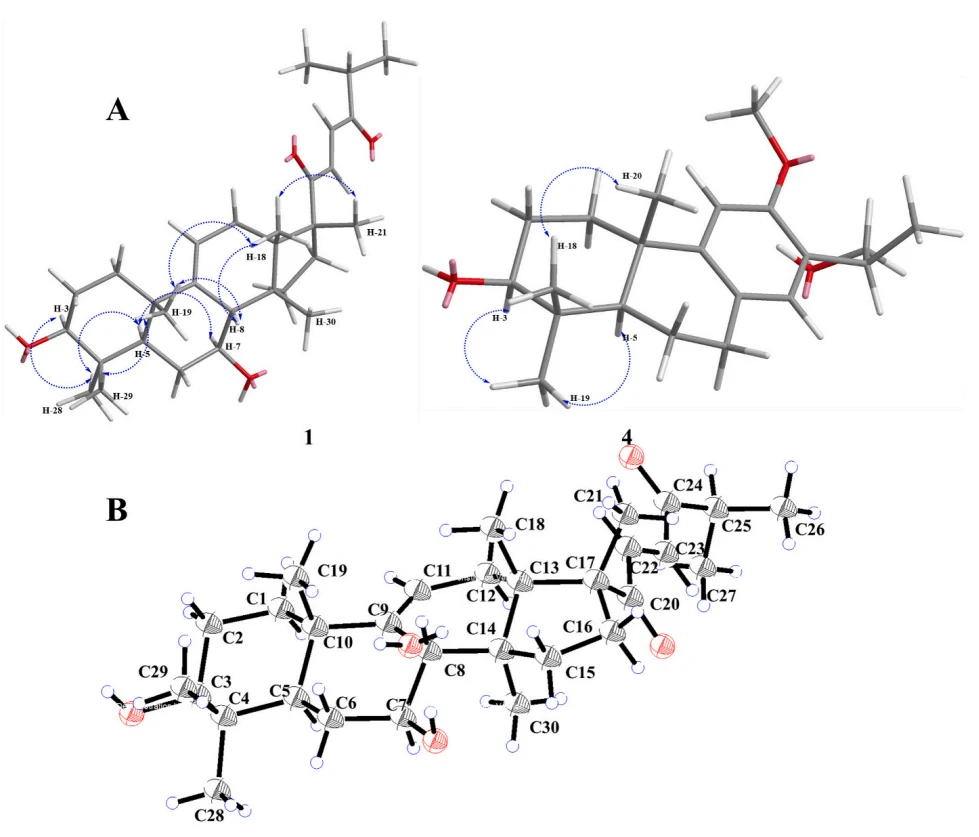
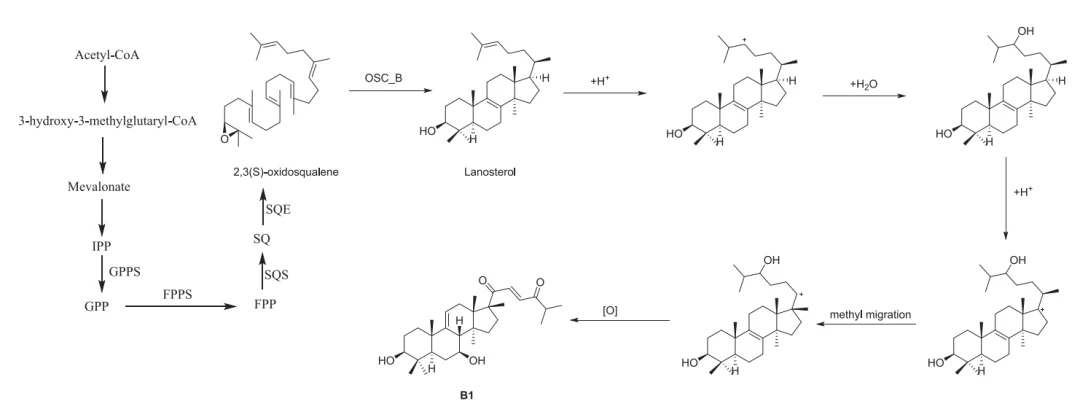
化合物 1 为白色针状结晶。HRESIMS 给出钠加合离子 [M + Na]+ m/z 493.32755(C30H46O4Na 计算值 493.32883),据此确定分子式为 C30H46O4。1H NMR(600 MHz,DMSO-d6):高场区给出 8 个甲基质子信号 δH 0.86(3H, s, H-18)、0.97(3H, s, H-19)、1.18(3H, s, H-21)、1.04(6H, overlap, H-26, 27)、0.87(3H, s, H-28)、0.70(3H, s, H-29)、0.51(3H, s, H-30);低场区给出 3 个烯氢信号 δH 5.28(1H, m, H-11)、7.31(1H, d, J = 15.5 Hz, H-22)、6.93(1H, d, J = 15.5 Hz, H-23)。H-22 与 H-23 之间偶合常数为 15.5 Hz,表明该双键为反式(E)构型。13C NMR(150 MHz,DMSO-d6):给出 30 个碳信号,含 8 个甲基碳(δC 28.2、16.1、21.6、17.2、17.6、23.8、17.7、18.0)、2 个羰基碳(δC 203.9、204.0)和 2 个连氧碳(δC 76.5、70.8)。综合 1H–1H COSY 相关(H1–H2–H3、H5–H6–H7–H8、H11–H12、H15–H16、H22–H23、H25–H26–H27)与 HMBC 相关(H-29 与 C-3/C-4/C-5、H-2 与 C-4、H-19 与 C-1/C-9、H-8 与 C-11/C-13、H-30 与 C-13、H-18 与 C-14、H-16 与 C-20、H-21 与 C-16、H-23 与 C-20、H-22/H-26/H-27 与 C-24),确定了化合物 1 的平面结构。由于 H-18 与 H-28 的信号差异不显著,化合物 1 的准确平面结构仍需借助其他方法进一步验证。计算机辅助结构解析(CASE)是确定平面结构的常用技术,在天然产物结构分析中应用广泛 [15]。CASE 依托庞大的数据库与稳健的算法生成所有可能的结构,再通过算法排序选出最优结构 [16–18]。因此,本研究采用 ACD/Structure Elucidator Suite 软件进行结构解析,并辅以 CASE 技术进一步验证化合物 1 的平面结构。相对构型通过 NOESY 谱分析确定:NOESY 谱中可观察到 H-3/H-5 与 H-28、H-5/H-30 与 H-7 的相关,提示 H-3、H-5、H-7、H-28 和 H-30 为 α 构型;反之,H-3/H-5 与 H-19 之间无相关,而可观察到 H-29 与 H-8、H-8 与 H-19 的相关,表明 H-8、H-19、H-29 为 β 构型。此外,H-8 与 H-18 相关、H-18 又与 H-19/H-21 相关,提示 H-8、H-18、H-21 亦为 β 构型。据此确定相对构型为 3S*, 5R*, 7S*, 8S*, 10S*, 13S*, 14S*, 17R*。该化合物在乙腈中成功培养出单晶,采用 Bruker D8 VENTURE PHOTON II 衍射仪(Cu Kα 辐射)进行单晶 X 射线衍射分析,Flack 参数为 0.07(CCDC:2540649),确定其绝对构型为 3S, 5R, 7S, 8S, 10S, 13S, 14S, 17R。综上,化合物 1 具有一个罕见的碳骨架,其独特结构特征在于:羊毛甾醇型三萜骨架的 C-21 由 C-20 迁移至 C-17。生源途径讨论:萜类由多个异戊二烯单元生物合成而来,主要包括异戊烯基焦磷酸(IPP)和二甲基烯丙基焦磷酸(DMAPP)。这些前体经牻牛儿基焦磷酸合酶(GPPS)、法尼基焦磷酸合酶(FPPS)、角鲨烯合酶(SQS)和角鲨烯环氧酶(SQE)催化转化,最终生成 2,3(S)-环氧角鲨烯。三萜的结构多样化由不同的氧化角鲨烯环化酶(OSCs)介导,其催化 2,3(S)-环氧角鲨烯环化形成特征性碳骨架 [19–21]。具体而言,OSC_A–H 催化 2,3(S)-环氧角鲨烯生成不同的三萜骨架:环阿屯醇(OSC_A)、羊毛甾醇(OSC_B)、葫芦二烯醇(OSC_C)、达玛烷二醇(OSC_D)、baruol(OSC_E)、羽扇豆醇(OSC_F)、α-香树脂醇(OSC_G)和 β-香树脂醇(OSC_H)[22]。羊毛甾醇来源的三萜随后经酸催化水合与甲基迁移,生成化合物 1。
化合物 4(新化合物)
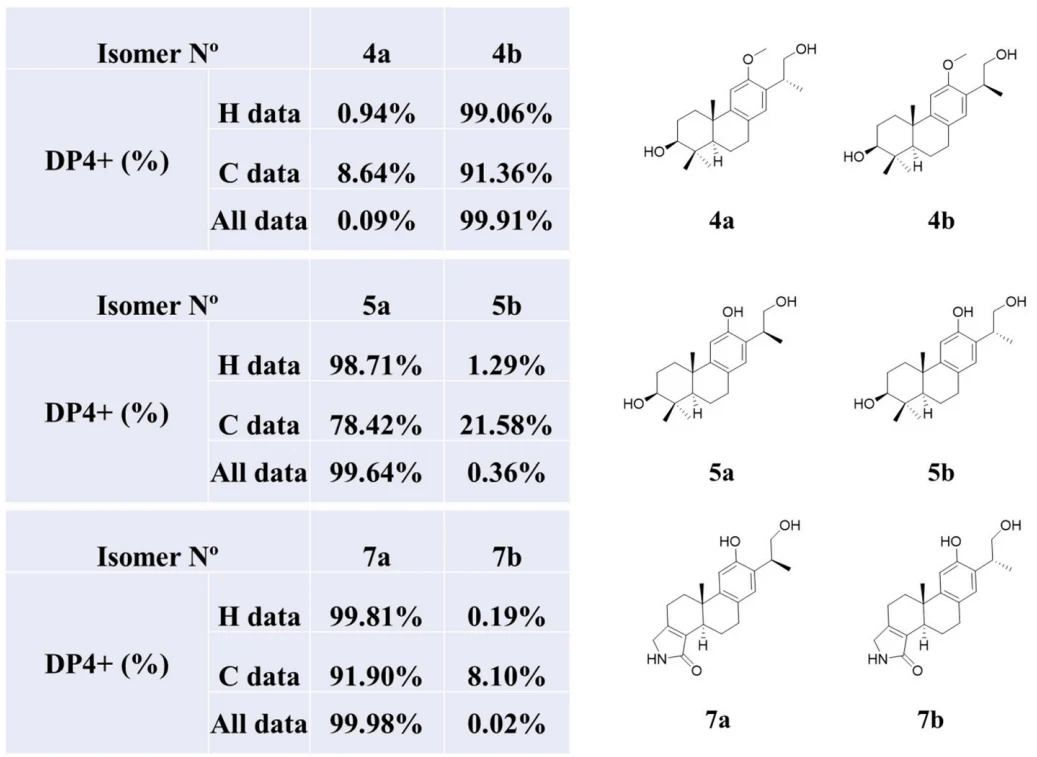
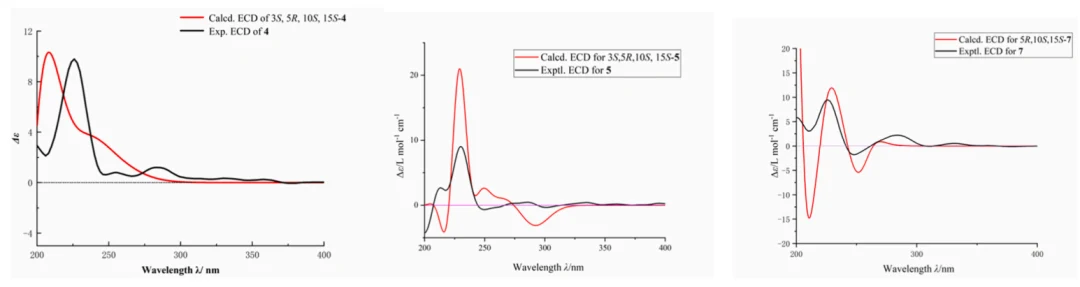
化合物 4 为白色粉末,HRESIMS(m/z 333.2441 [M + H]+,C21H33O3 计算值 333.2424)确定分子式为 C21H32O3,不饱和度为 6。1H NMR(600 MHz,DMSO-d6):一组苯环质子信号 δH 6.74(2H, overlap, H-11, 14);4 组甲基质子信号 δH 1.11(3H, d, J = 6.9 Hz, H-17)、0.97(3H, s, H-18)、0.78(3H, s, H-19)、1.12(3H, s, H-20);一组连氧次甲基质子信号 δH 3.08(1H, overlap, H-3);一组甲氧基信号 δH 3.71(3H, s)。13C NMR(150 MHz,DMSO-d6):共 21 个碳信号,低场区含一组苯环碳信号(δC 154.9、147.6、129.7、127.1、126.1、106.7),高场区含 4 个甲基碳信号(δC 17.2、28.3、15.8、24.6,C-17 至 C-20)。综合 1H–1H COSY 谱中观察到的自旋系统(H1–H2–H3、H5–H6–H7、H16–H15–H17)以及 HMBC 相关(H-2 与 C-5/C-10、H-18 与 C-3/C-5、H-6 与 C-8/C-10、H-7 与 C-5/C-8、H-20 与 C-5/C-9、H-11 与 C-8/C-13、H-14 与 C-9/C-12、H-16 与 C-13、13-OCH3 与 C-12),确定了其平面结构。NOESY 谱中可观察到 H-18 与 H-20 的相关,提示 H-20 为 β 构型;H-3/H-5 与 H-19 的相关表明 H-3 与 H-5 为 α 构型。由于 C-15 与其他手性中心空间距离较远,无法通过 NOESY 相关确定其相对构型。因此,对化合物 4 所有可能的构型(4a 与 4b)进行量子化学计算 [23–26]。联合采用 DP4+ 概率分析与线性相关系数(R2)评估,结果表明实验 NMR 数据与构型 4b 的一致性更优:DP4+ 分析给出 99.91% 的统计学置信度,R2 为 0.9979,表明计算化学位移与实测化学位移吻合良好 [27]。通过将计算 ECD 谱与实测 ECD 谱比对,确定其绝对构型为 3S, 5R, 10S, 15S。
化合物 5(新化合物)
化合物 5 为黄色粉末,其 NMR 数据与化合物 4 高度相似,主要差别在于化合物 5 缺少一个甲氧基信号(δH 3.71,δC 55.4)。与文献报道的 (2R,4aS,10aR)-1,2,3,4,4a,9,10,10a-八氢-7-(3-羟基-1-甲基乙基)-1,1,4a-三甲基-2,6-菲二酚 [28] 的 NMR 数据比对,二者基本一致;但 C-15 位的相对构型及绝对构型未能确定。因此采用量子化学计算,通过 R2 与 DP4+ 概率分析评估两种可能构型(5a 与 5b)的可靠性。全部数据的 DP4+ 概率分析给出高达 99.64% 的置信度,线性相关分析的 R2 为 0.9971(计算偏差很小)。结果表明构型 5a 与化合物 5 显著吻合。进一步通过计算 ECD 谱与实测 ECD 谱比对,确定化合物 5 的绝对构型为 3S, 5R, 10S, 15S。
化合物 7(新化合物)
化合物 7 为黄色粉末,HRESIMS 给出明显的加合离子峰 [M + Na]+ m/z 350.17212(C20H25O3NNa 计算值 350.17266),不饱和度为 9。1H NMR(600 MHz,DMSO-d6):高场区 2 个甲基质子信号 δH 1.12(3H, d, J = 7.0 Hz, H-17)、0.90(3H, s, H-20);低场区一组芳香质子信号 δH 6.75(1H, s, H-11)、6.67(1H, s, H-14);另检测到一对连氧亚甲基质子 δH 3.54(1H, dd, J = 10.2, 5.5 Hz, H-16)、3.33(1H, m, H-16)。13C NMR(150 MHz,DMSO-d6):共 20 个碳信号,其中芳香碳信号(δC 152.6、143.9、128.4、128.0、124.6、110.6)、一组烯碳信号(δC 154.9、129.1)及一个羰基碳信号(δC 173.7)。1H–1H COSY 谱揭示 C1–C2、C5–C6–C7 和 C15–C16–C17 自旋系统;HMBC 给出 H-2 与 C-4、H-18 与 C-4/C-19、NH 与 C-3/C-4、H-20 与 C-1/C-5/C-9、H-6 与 C-10、H-7 与 C-5/C-9、H-11 与 C-8/C-13、H-14 与 C-9/C-12、H-15 与 C-12/C-14 的相关,据此确定平面结构。相对构型通过 NMR 计算确定:采用量子化学 NMR 方法计算化合物 7 所有合理构型(记为 7a 与 7b),并通过 R2 与 DP4+ 概率分析评估其可能性。结果显示 7a 与化合物 7 的实验数据吻合良好,全部数据的 DP4+ 概率分析给出 99.98% 的高置信度;线性相关分析的 R2 为 0.9984(存在微小计算偏差),但不影响总体结论。通过计算 ECD 谱与实测 ECD 谱比对,化合物 7 的实测 ECD 与 5R,10S,15S-7 的计算曲线吻合良好,故确定其绝对构型为 5R, 10S, 15S。
已知化合物的鉴定
通过将实测 NMR 数据与文献报道数据细致比对,化合物 2、3、6、8、9 分别鉴定为:
- pilearbornol [29]
- rubiarbonone D(云南茜草酮 D)[30]
- margoclin [31]
- abieta-6,8,11,13-tetraene-3β,13-diol(松香烷-6,8,11,13-四烯-3β,13-二醇)[32]
- hinokiol(扁柏酚)[33]
3.3 抗炎活性
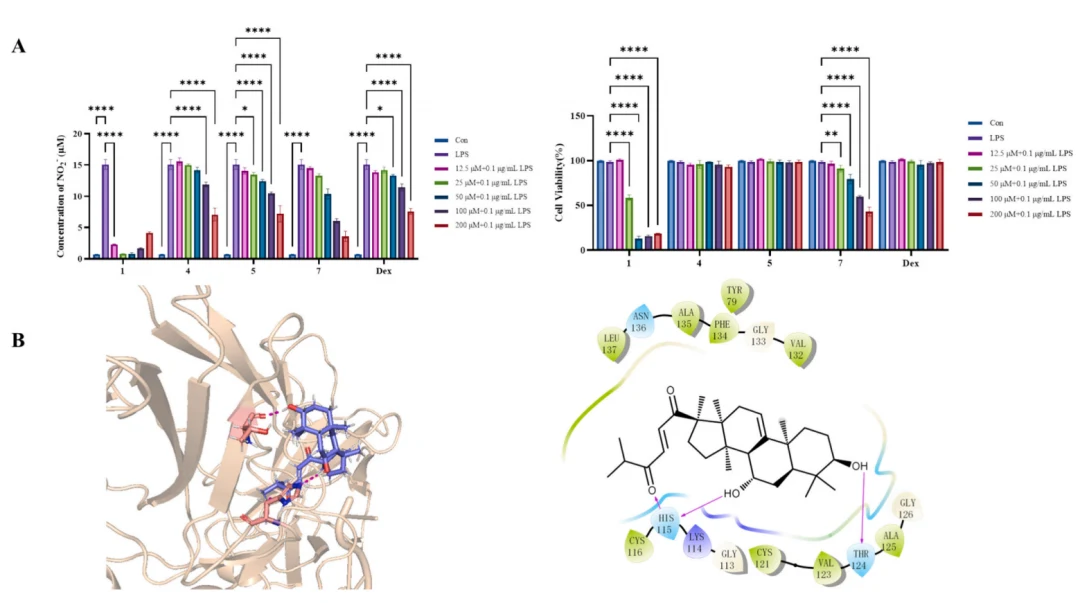
常山历来用于治疗疟疾 [34]。值得注意的是,疟疾感染常伴随由 NF-κB 信号通路介导的炎症反应失调 [35,36]。作为炎症调控的核心转录因子,NF-κB 提示常山的抗疟作用与其抗炎特性之间存在潜在关联。已有研究表明,萜类化合物具有显著的抗炎活性,且常通过调控 NF-κB 等关键调节因子实现 [37,38]。作者首先在体外评价了从常山中分离的萜类化合物的抗炎潜力。结果表明,化合物 1 在 12.5 μM 的无细胞毒浓度下即表现出显著的抗炎作用;此外,化合物 4 和 5 也显示出明显活性,并呈剂量依赖性。为进一步阐明其潜在机制,开展了分子对接分析,以评估这些活性化合物与 NF-κB 蛋白(PDB ID:1NFK)[39–41] 的结合亲和力。分子对接分析显示,化合物 1 对 NF-κB 活性位点具有中等强度的结合亲和力,对接打分为 −5.213 kcal/mol [42]。综合这些结果表明,NF-κB 是这些萜类化合物潜在的直接作用靶点,为其抗炎机制提供了分子层面的证据。
3.4 网络药理学揭示多通路协同机制
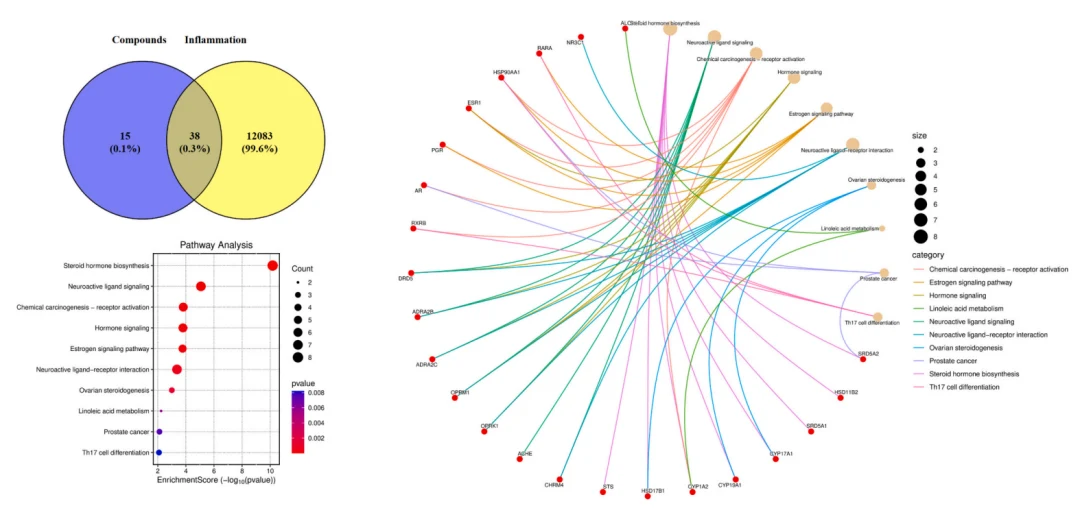
为阐明常山抗炎作用的分子机制,作者进行了网络药理学分析。首先,通过数据库挖掘预测与这些萜类相互作用的潜在靶点,共识别出 15 个高置信度靶点和 38 个候选靶点。随后的 KEGG 通路富集分析显示,这些靶点在若干炎症相关通路中显著富集 [43],包括:
- Th17 细胞分化通路
- 神经活性配体–受体相互作用通路
- 类固醇激素生物合成通路
- 化学致癌作用通路
其中,Th17 细胞分化通路直接受 NF-κB 调控,而激素代谢与神经信号转导也与 NF-κB 存在交互作用。这些发现提示,常山中的活性成分不仅通过直接抑制 NF-κB 发挥作用,还通过对激素合成、神经—免疫轴等多条通路实现协同调控。饼图所示的靶点分布凸显了这些成分的多靶点特征;而柱状图中每条通路所对应的基因数量相对有限,则支持一种"多点微调"(multi-point fine-tuning)式的机制,而非对单一靶点的强效干预。
4. 结论
基于结构导向的快速分离策略,从传统抗疟草药常山中靶向分离得到 9 个萜类化合物,其中包括 4 个新化合物,其中一个具有前所未见的骨架。所有化合物的结构均通过系统的波谱分析、量子化学计算、计算机辅助结构解析以及 X 射线单晶衍射得到明确确证。鉴于疟疾感染常伴随炎症反应失调,作者对所分离化合物的抗炎活性进行了评价,多个化合物表现出中等强度的抗炎活性。分子对接技术被用于验证活性化合物与核心炎症转录因子 NF-κB 的结合亲和力,结果与其抗炎效应呈正相关。此外,网络药理学分析揭示,这些化合物可能通过调控多条炎症相关通路发挥协同效应。本研究为常山的传统抗疟用途提供了现代药理学诠释,并为抗炎药物的开发奠定了基础。