结构解析案例:单萜吲哚生物碱 Melohemsine J
文献来源
概述
川山橙 Melodinus hemsleyanus为夹竹桃科山橙属植物,为粗壮木质藤本,主要分布于贵州、四川南部和东南部。性苦、平、有小毒,民间常用于治疗小儿疝气、腹痛、小儿疳疾、消化不良、睾丸炎、小儿脑膜炎、骨折和风湿性心脏病等。暨南大学药学院张晓琦课题组对川山橙的化学成分进行了研究,最近在JNP杂志上报道了从该植物中分离得到的六个结构新颖的吲哚生物碱化合物[1],其中包括化合物Melohemsine J,结构如下图所示:
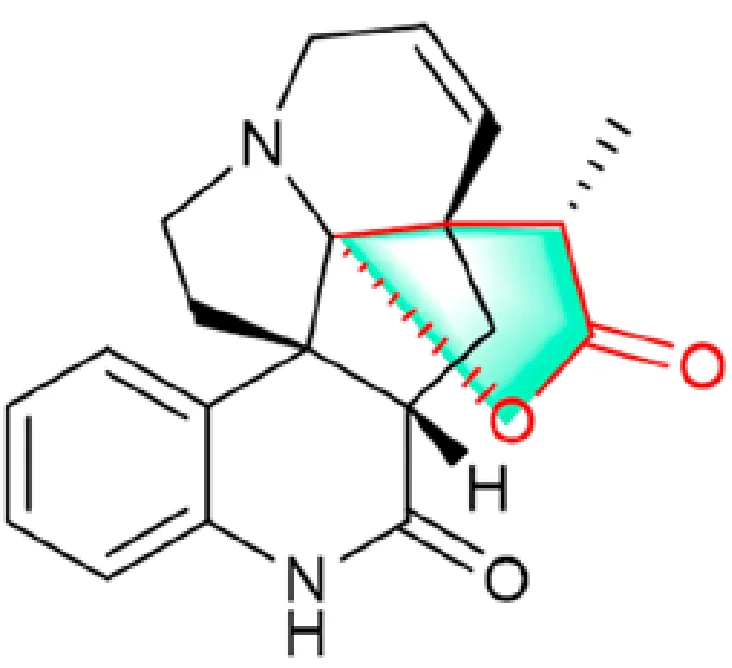
图1. 化合物Melohemsine J 的结构式
Melohemsine J 是一个全新的单萜吲哚生物碱化合物,具有6/6/5/5/6/5元环的骨架结构,包含一个四氢呋喃[2,3-b]吡啶-2(3H)-酮结构单元。该化合物的平面结构和绝对构型通过光谱方法、X-射线衍射、计算化学等方法进行了确证。
Melohemsine J为无色晶体结构(甲醇),通过HR-ESI-MS谱测定(m/z 337.1543[m+H]+)和碳谱测试,分子式确定为C20H20N2O3.其红外光谱(KBr)提示,该结构具有氨基(在3206cm-1处具有较弱的吸收峰),并且推测有两个羰基(1700,1673cm-1),其中第一个吸收峰(1700cm-1)为五元内酯的特征峰,而第二个吸收峰(1673cm-1)很可能是酰胺基团。
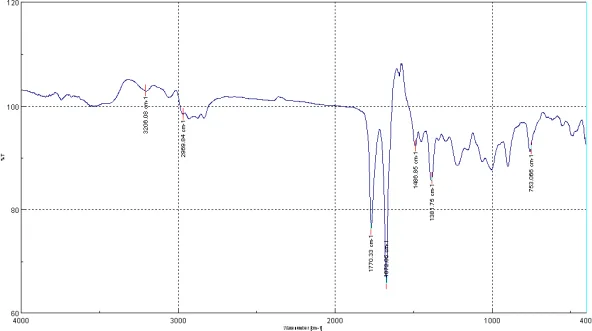
图2. 化合物Melohemsine J 的红外谱图
为了确定该化合物的结构,作者通过1D、2D NMR谱(HSQC、HMBC和COSY谱)的采集进行结构解析。本案例中,我们将采用文章报道的波谱数据,通过ACD/Structrue Elucidator软件进行从头解析,测试软件是否可成功计算出最终的正确结构。值得注意的是,文章[1]中只给出了关键的HMBC相关关系,我们并没有得到原始的完整谱图信息。
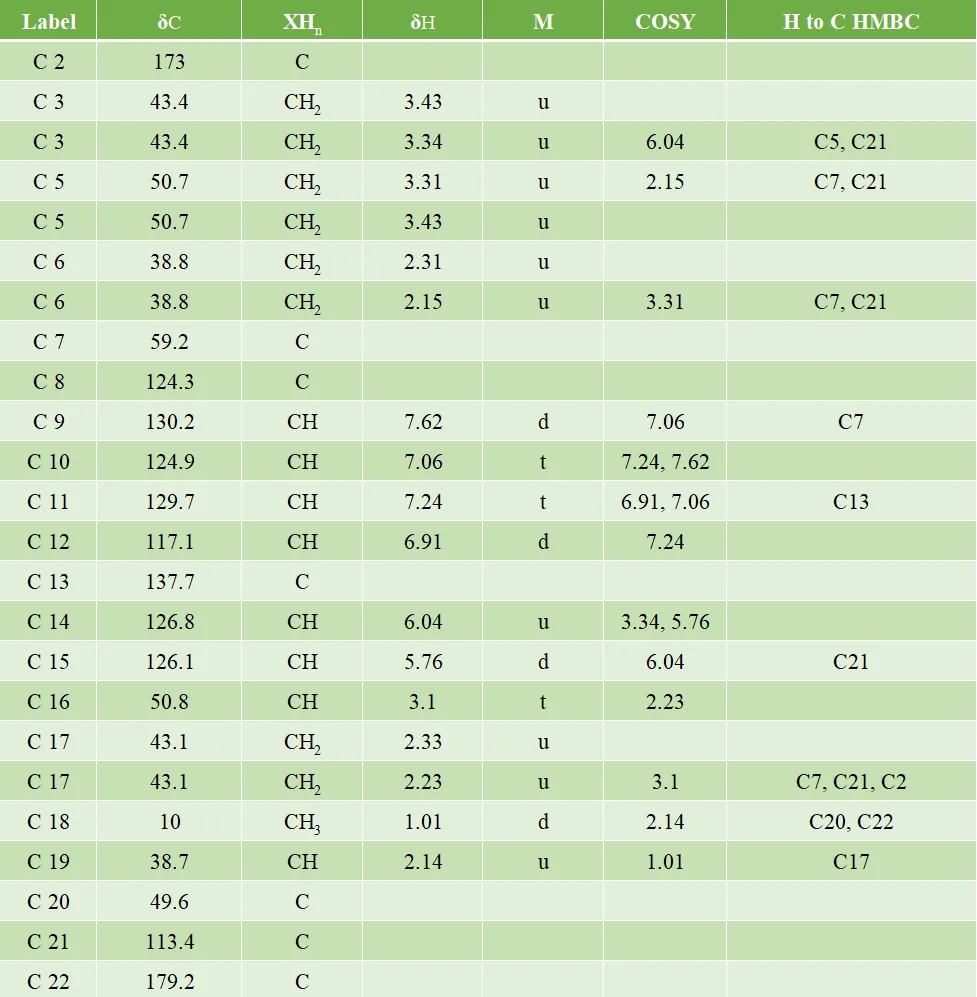
表1. 核磁谱图数据表
首先,我们将文献报道的分子式、1D、2D NMR数据输入到ACD/Structrue Elucidator软件中,软件根据输入的信息自动生成MCD图(Molecular Connectivity Diagram),如下图所示:
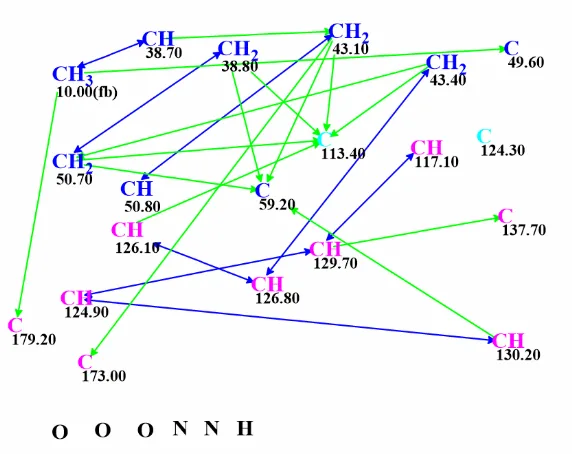
图3. 分子连接图(Molecular Connectivity Diagram)
本案例中,我们并没有对软件自动生成的MCD图进行人为的修改、信息添加等操作(软件允许用户基于自己的经验、知识对MCD图进行编辑、添加信息,比如指定某些原子的连接关系,从而可减少程序的运算量)。得到MCD图后,我们即开始执行结构生成的运算,在此过程会伴随着软件内部基于加和算法(incremental method)对生成的分子进行快速碳谱化学位移预测,以及基于谱图信号的限制规则筛选。最终生成的分子数目k=135,893→ (基于谱图信号过滤)→35→(去除重复结构)→35,该过程总共花费的时间是3m12s。
然后,在ACD/Structure Elucidator软件中,我们可基于三种核磁化学位移预测方法对得到的分子进行碳谱化学位移预测(HOSE算法、加和算法、神经网络算法),计算实验值与预测值之间的偏差。dA(13C)表示HOSE算法得到的偏差值,dN(13C)表示神经网络算法得到的偏差值,dI(13C)表示加和算法得到的偏差值。我们也进行了氢谱的预测和偏差计算。下一步,我们通过dA (13C)值的大小对各个结构进行排序,其中前4名的化合物列表如下:
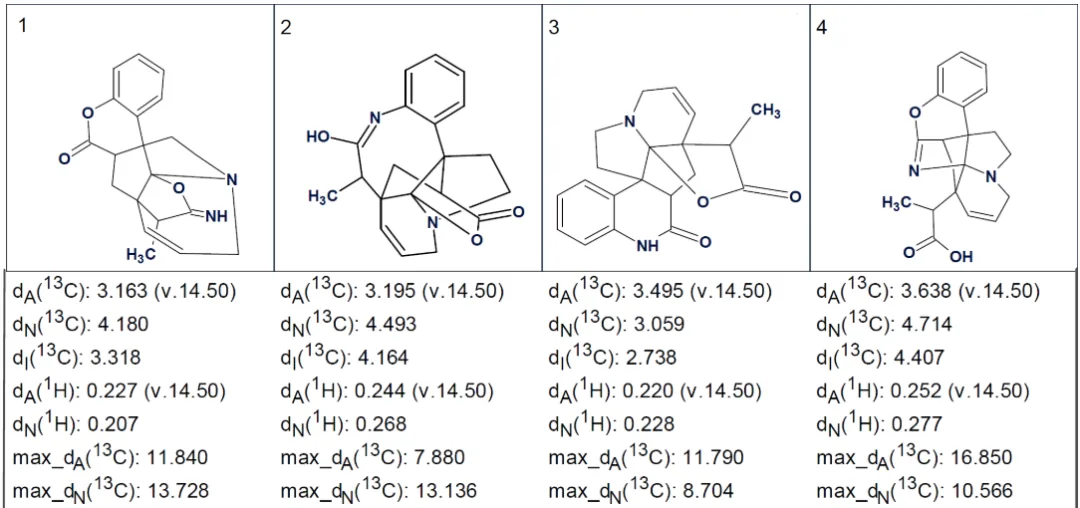
图4. 排名前4的分子结构以及核磁偏差值打分
从图4中可发现,排名第三的分子结构是melohemsine J报道的正确结构。仔细查看这几个化合物的核磁偏差值打分可发现,由于化合物存在比较少见的多环结构,导致软件的基于经验性计算方法都计算出较高的偏差值。另外,排名靠前的几个结构的dA(13C)偏差值非常接近,通常情况下,HOSE算法的预测准确性要高于其他两种算法,但在此案例中,加和算法和神经网络算法反而得到更小的偏差,但是他们的数值都比较接近。
对于得到的候选结构偏差值比较接近的情况,我们一般是不容易判断正确的结构。因此,在ACD/Structure Elucidator v2020.1新版本中,软件增加了新的结构概率计算方法,类似于众所周知的DP4方法[2]。DP4方法一般适用于这样的情况,对于确定的一系列化合物结构,当它们的DFT化学位移预测值非常接近的时候,通过对每个预测值使用乘法概率和相对误差,DP4在许多情况下都能给出更明确的结果。在本案例中,我们采用了SE新版本的DP4概率计算方法,对得到的候选结构进行打分,得到三个核磁预测算法结果对应的DP4值,分别是DP4A (13C), DP4N(13C), DP4I (13C)。如下图所示:
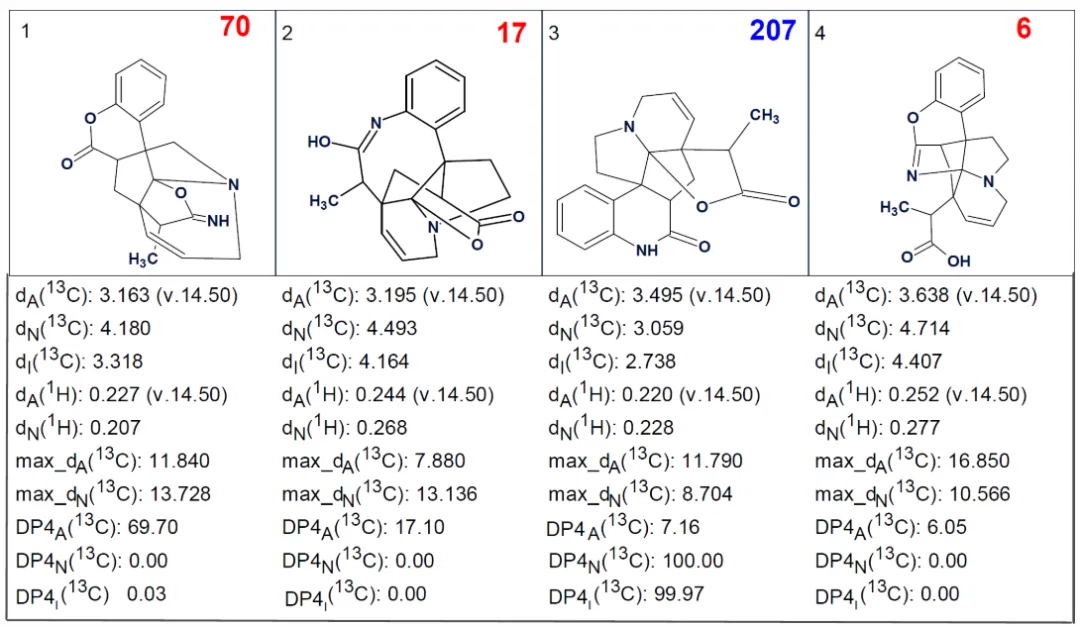
图5. 排名前4的分子的DP4计算值
基于不同算法计算13C化学位移得到的概率值——DP4A (13C), DP4N(13C), DP4I (13C),每种方法的误差分布不同。因此,可以假设DP4A (13C), DP4N(13C), DP4I (13C)这三个值是独立的,可以将它们视为给定方法给予给定结构的投票数或点数。因此,我们可以使用一个等于相应概率总和的值作为一个分数,表征给定结构的可靠性的一般评估。这些值与相应情况下的结构一起显示(图3)。我们可以看到,分子结构#3获得了最高的分数207,那么这时候我们可轻松地判断该结构为正确结构;相反,分子结构#2、#4的分数仅有17、6,我们可直接排除(实际上,这两个分子结构含有OH基团,我们可通过红外谱图的信息进行排除——3000-3200cm-1并没有强烈的吸收峰)。然而,如果我们拿到的是全套的HMBC原始谱图信息,而不仅仅是文献呈现的关键信号,那么我们可能对结构#3进一步的确证。实际上,一旦所有的相关性信息都能够被软件利用,那么一些干扰的结构并不会被软件生成。当然,我们还可以通过DFT方法对候选结构#1和 #3的核磁化学位移进行精确预测,进一步确证。
参考文献
- J. Zhang, Z.-W. Liu, Y. Li, C.-J. Wei, J. Xie, M.-F. Yuan, D.-M. Zhang, W.-C. Ye, X.-Q. Zhang. (2020). Structurally Diverse Indole Alkaloids with Vasorelaxant Activity from Melodinus hemsleyanus. Nat. Prod., 83: 2313−2319.
- S.G. Smith, J.M. Goodman. (2010). Assigning Stereochemistry to Single Diastereoisomers by GIAO NMR Calculation: The DP4 Probability. J. Am. Chem. Soc., 132: 12946-12959.
A. V. Buevich, M. E. Elyashberg. (2016). Synergistic combination of CASE algorithms and DFT chemical shift predictions: a powerful approach for structure elucidation, verification and revision. J. Nat. Prod., 79(12): 3105–3116.
A.V. Buevich, M. E. Elyashberg. (2018). Towards unbiased and more versatile NMR-based structure elucidation: A powerful combination of CASE algorithms and DFT calculations. Magn. Reson. Chem., 56: 493–504. DOI: 10.1002/mrc.4645
A.V. Buevich, M.E. Elyashberg. (2020). Enhancing Computer Assisted Structure Elucidation with DFT analysis of J-couplings. Magn. Reson. Chem., 58(6): 594-606. DOI:10.1002/mrc.4996