天然产物 Asperspiropene A 的结构修正
Asperspiropene A(1)是由He等[1]首次报道的一个含有独特六元环子结构的天然产物。经高分辨质谱确定其分子式为C17H26O8。
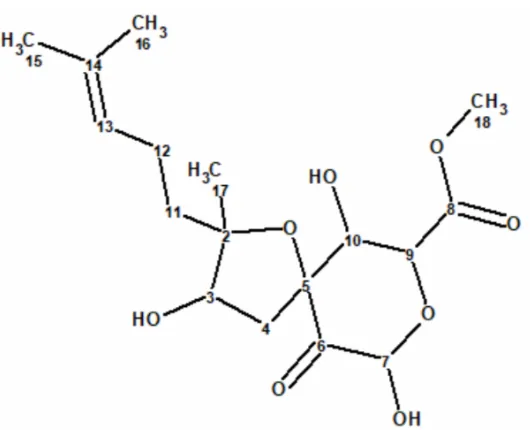
1
Asperspiropene A对癌症相关突变体异柠檬酸脱氢酶具有明显的抑制作用,并通过分子对接研究了其结构-活性关系。
Cao等[2]从两株絮状曲霉01NT-1.1.5和168ST-16.1中分离到了许多含氧环己酮衍生物,其中一个化合物的1D和2D核磁共振数据与Asperspiropene A相同,然而,该化合物的HR-ESI-MS数据与从先前报道的Asperspiropene A数据不同。此外, 作者发现先前报道的Asperspiropene A的一些2D NMR数据解释(COSY和HMBC)是不正确的。这些异常促使Cao等[2]仔细分析了1的光谱数据,并修正了Asperspiropene A的结构(如图1所示)。
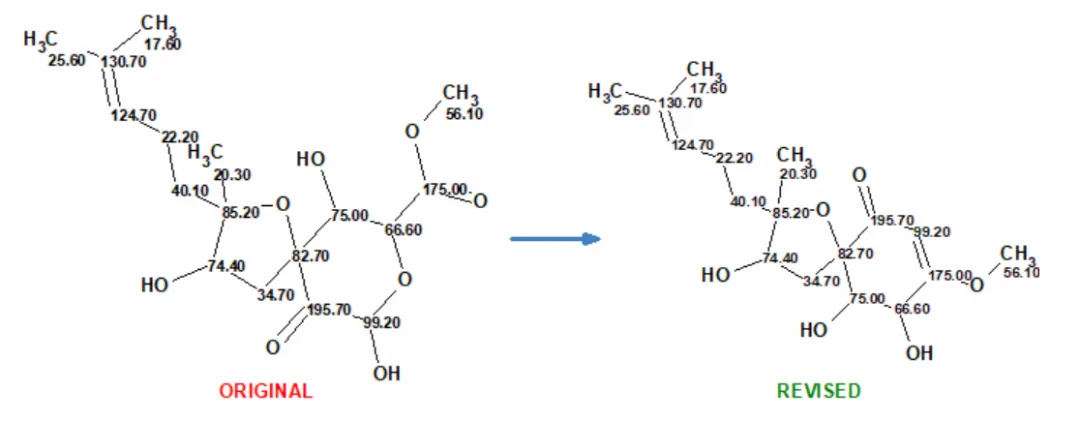
图1. asperspiropene A的原始和修订结构
在此案例中,我们将使用文章[1]中报道的1D和2D NMR数据来演示如果使用ACD/Structure Elucidator (ACD/SE)软件,如何完成该结构的修正。
首先,在软件中,我们将最初报道的结构定义为提议结构(Proposed Structure,PS),并对其进行13C化学位移预测,以查看实验数据与预测数据的匹配情况。这是使用ACD/SE中包含的三种算法完成的:增量法、HOSE算法和神经网络算法。计算结果如图2所示。
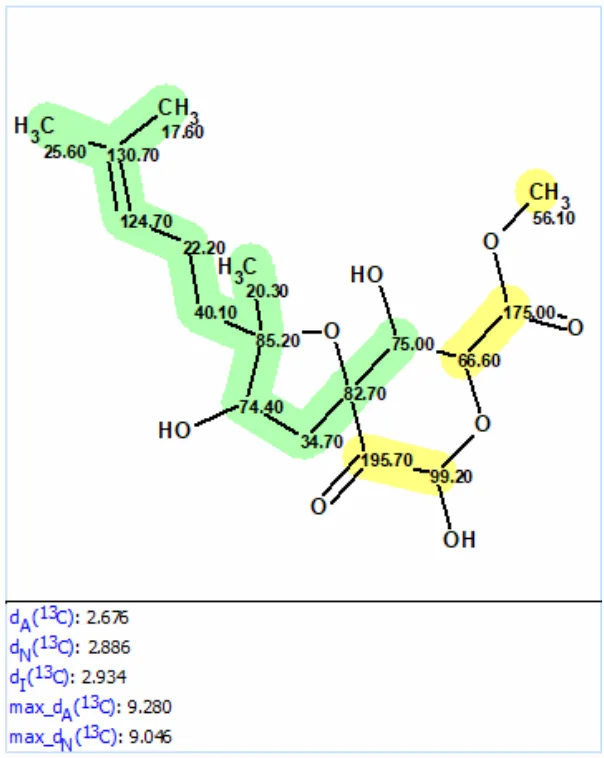
图2. He[1]最初报道的asperspiropene A(1)的结构,基于HOSE算法、神经网络和增量法对其进行13C化学位移预测。用这些方法测定的13C化学位移的平均偏差分别以dA、dN和dI表示。每个原子都用不同的颜色标注,以标记其实验和计算的13C化学位移之间的差异。绿色表示0到3ppm的差值,黄色表示3到15ppm的差值。
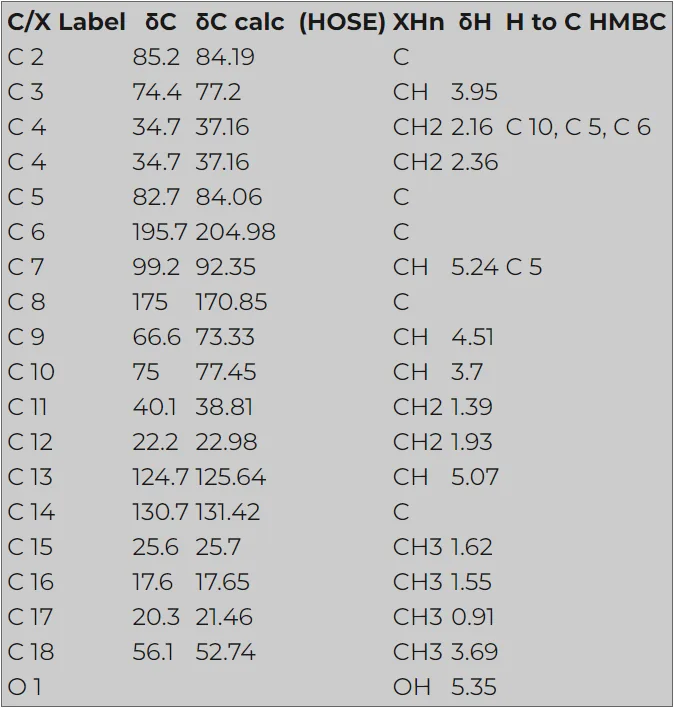
从图2中可以看出,三种方法计算的平均偏差都在正确结构的典型值范围内,所以在这个阶段没有任何迹象表明结构是错误的。同时,该结构的两个特定部分用绿色和黄色突出显示。在本例中,我们可以假设正确地确定了绿色的片段,而黄色的部分是需要进一步验证。为此,将文献[1]中获得的光谱数据(如表1所示)输入到ACD/SE中。
表1. asperspiropene A的核磁数据(来源于文献[1])
然后使用ACD/SE中对应的工具自定义一个片段((图3所示),其中包含图2中所有的“绿色”原子。如图3所示,通过ACD/SE中提供的选项,这个片段被用来生成用户分子连接图(User MCD)。
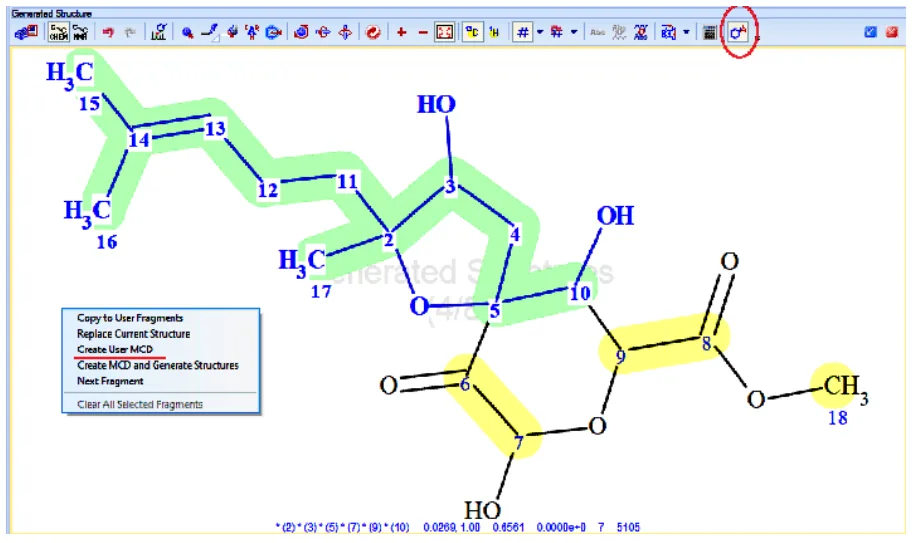
图3. 片段选择工具(红圈)和菜单选项,用于手动定义的片段创建User MCD。所选的片段由粗体蓝色的原子和键组成,用绿色突出显示。
最终的User MCD图,如图4所示:
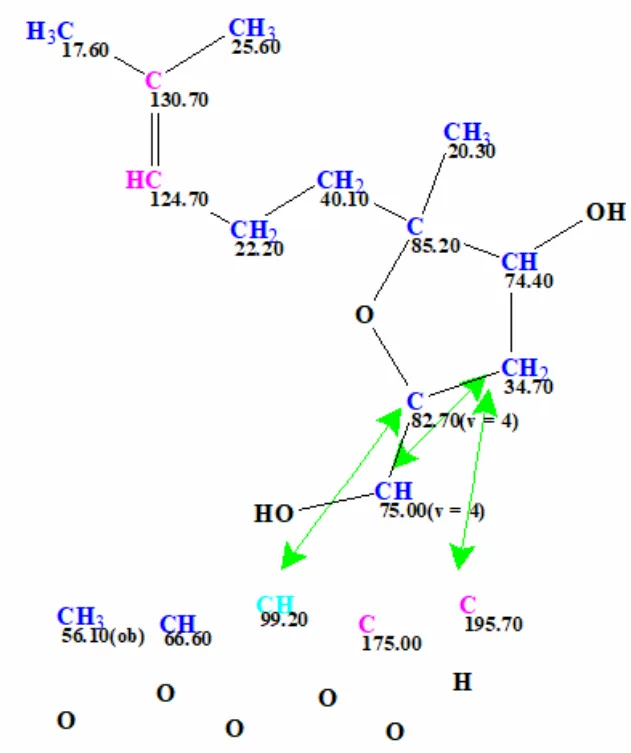
图4. MCD包含图2和图3中绿颜色的asperspiropena结构片段。碳原子的杂化状态用相应的颜色标记:sp2 -紫色,sp3 -蓝色。标签“ob”和“fb”分别表示:必须与杂原子相连(ob)、禁止与杂原子相连(fb)的碳原子。
软件根据该MCD图执行结构生成步骤,输出的结果如下:
k=10→(结构过滤)→8(去除重复结构)→8, tg=1s。
采用上述三种方法对13C化学位移进行预测,输出文件按照平均偏差dA的递增顺序排列。结果如图5所示。
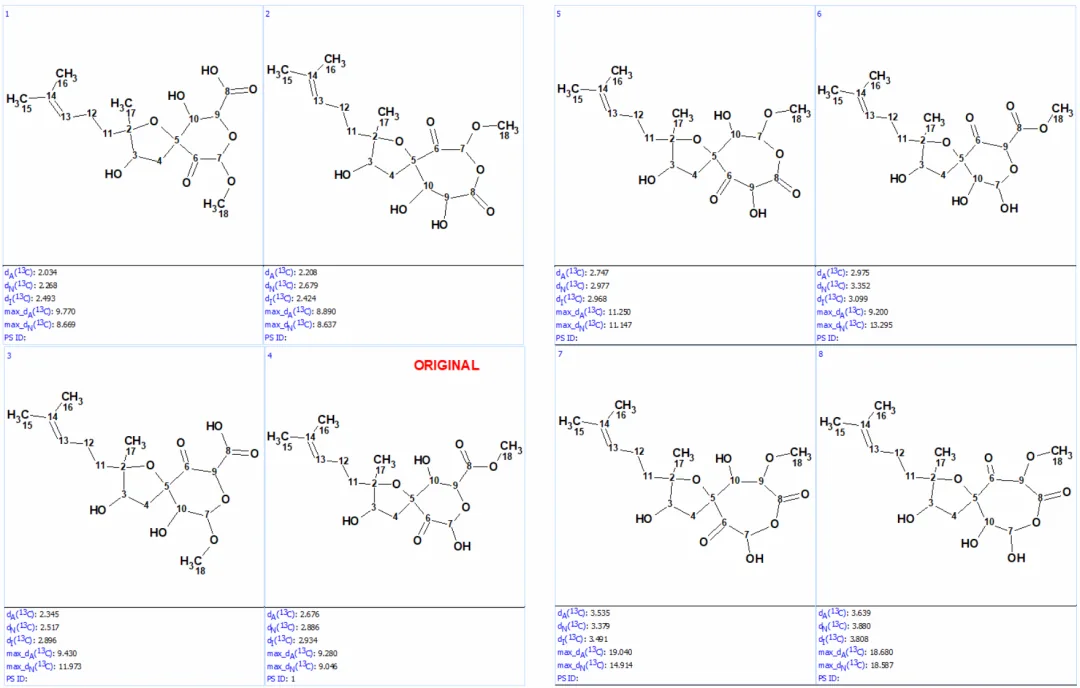
图5. 按分子式C17H26O8排列输出文件
我们看到结构#1- #6都有可接受的平均偏差,而最初提出的结构按排名置于第4位。为了进一步评价得到的结构,我们对化合物在文献[1]中报道的红外光谱进行了检测。所有生成的结构都包含一个未共轭的酮基以及一个酸或酯基团。因此,我们可以预期在红外光谱的1700-1740 cm-1区域会观察到较强的吸收。但是,如图6所示,该区域中没有吸收峰,这清楚地表明输出文件的所有结构都是不正确的。
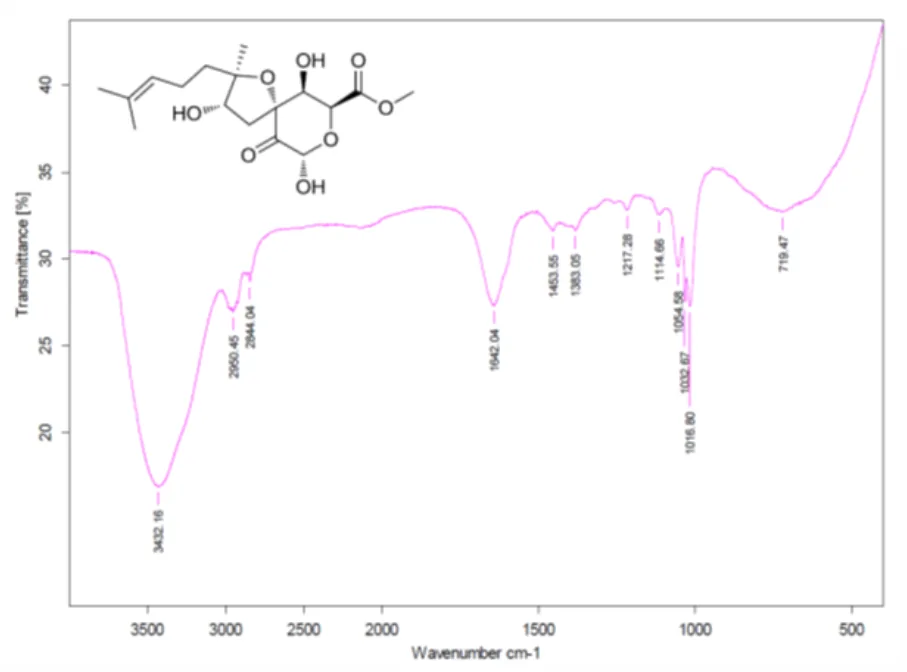
图6. 化合物1的红外光谱(来自文献[1]补充信息)
这清楚地表明,我们需要对数据进行修正,这也是文献[2]的作者所做的工作。他们仔细检查了该化合物的HR-ESI-MS,发现其分子离子峰在原始文章[1]中被识别错误。因此,Asperspiropene A的正确分子式应该是C17H26O6,比原来报道的分子式少两个氧原子。
在此之后,我们重复上述ACD/SE的操作步骤,但这次使用的是校正后的分子式。生成的用户MCD如图7所示。
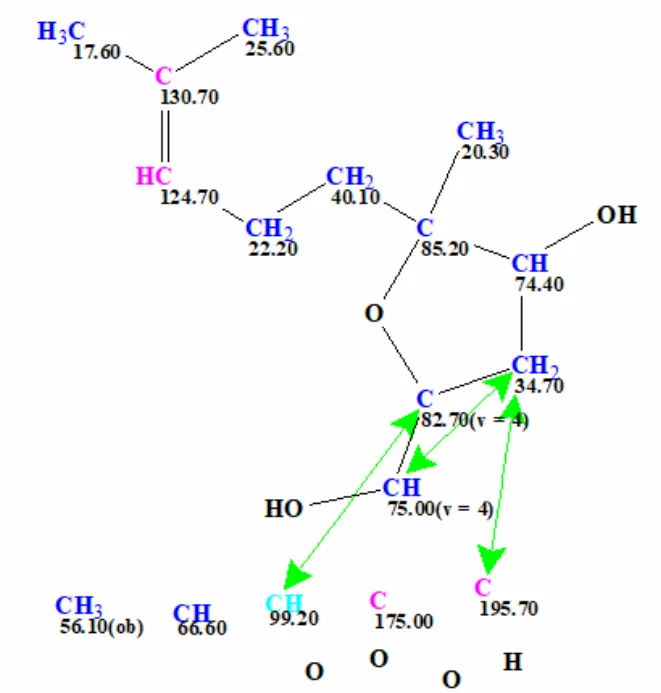
图7. 根据修改后的分子式C17H26O6创建得到的MCD图。
从新的用户MCD中生成的结构完成后得到如下结果:
k = 52→(结构过滤)→8→(重复结构删除)→8, tg = 1s。
按照偏差排序的结果如图8所示。
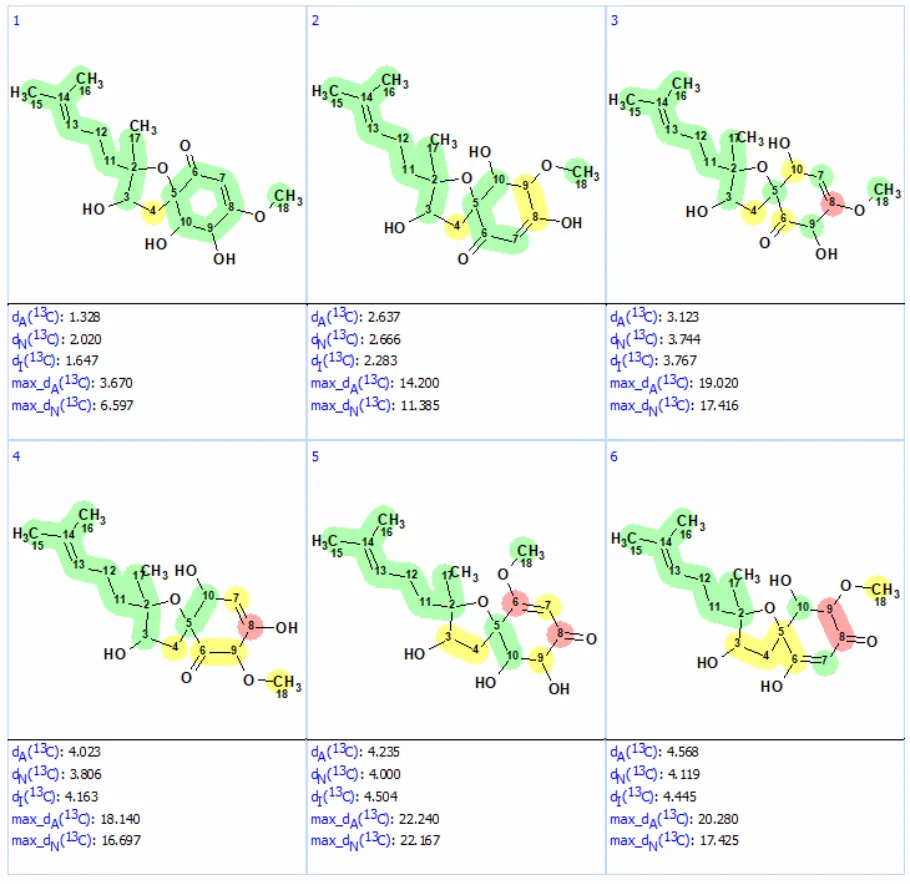
图8. 根据修改后的分子式生成的结果文件。红色表示实验和计算的化学位移之间的差值> 15ppm。
我们看到,现在经过修改的结构被排名程序放在了第一位。单个黄色碳原子的实验值与计算值的偏差仅为3.7 ppm,这进一步证实了最佳结构的合理性。结构中共轭酮的存在与在1640 cm-1处观察到的红外波段一致。图9显示了根据结构#1和#2计算得到的DP4概率打分。我们可以看到,图9中第一个结构的均值偏差比最初报告的不正确结构的均值偏差要低得多,也比使用不正确MF生成的所有其他结构的均值偏差要低得多(图5)。
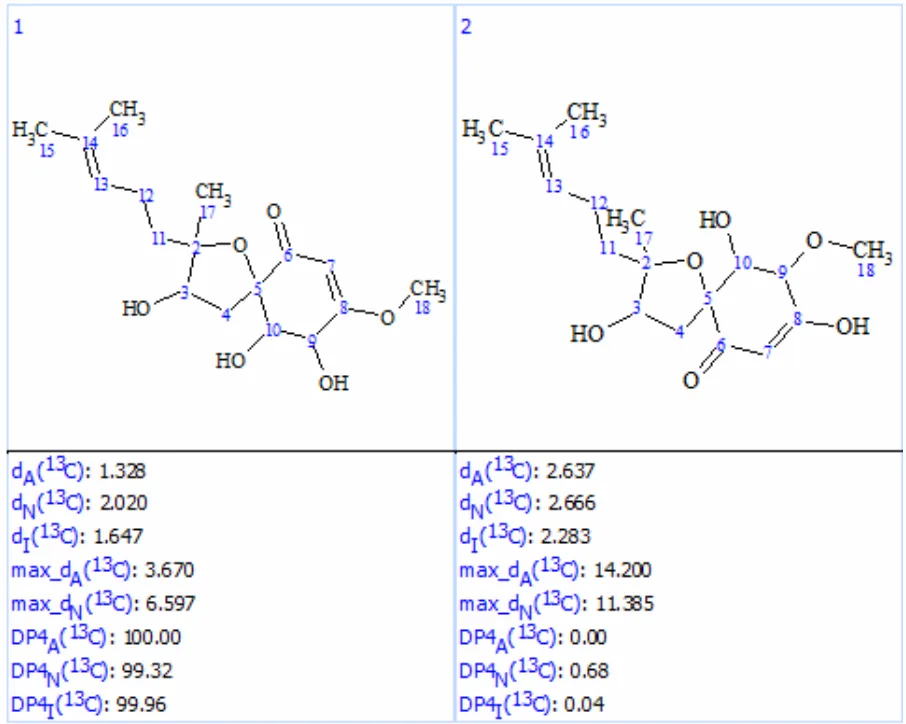
图9. 结构#1和#2的DP4概率计算结果。
我们看到,ACD/SE的使用使我们能够令人信服地拒绝最初报告的结构,并确定修订后的正确结构。这需要对IR和HR-MS数据进行仔细分析。
这个例子说明,核磁共振数据并不是正确解析一个结构的唯一支持。我们生成的结构虽然与观测到的实验数据很一致,但与红外数据不一致。仅仅这一点就应该引起研究人员的怀疑,并引导他们更仔细地观察情况,或许可以重新检查HR-MS谱。摒弃与我们想要或期望不符的实验数据从来都不是件好事。不幸的是,核磁共振波谱专家经常忽略从振动光谱(IR和Raman)中容易提取的结构信息,而只关注核磁共振,这可能会导致问题。
参考文献:
He, Y.; Zheng, M.; Li, Q.; Hu, Z.; Zhu, H.; Liu, J.; Wang, J.; Xue, Y.; Li, H.; Zhang, Y. (2017). Asperspiropene A, a novel fungal metabolite as an inhibitor of cancer-associated mutant isocitrate dehydrogenase. Org. Chem. Front., 4(6), 1137−1144.
V. A Cao, B.-K. Choi, H.-S. Lee, C.-S. Heo, H. J. Shin. (2021). Reisolation and Structure Revision of Asperspiropene A. J. Nat. Prod., 84, 1843−1847.
如果您希望了解更多ACD/Structure Elucidator Suite软件的信息
...
如果您有复杂、疑难的结构希望通过CASE算法辅助解析
...