天然产物 Peganutonin A 的结构修正
摘要:
通过对已报道光谱数据的系统分析,我们发现新近分离的天然产物peganutonin A存在结构误定问题。基于计算机辅助结构解析(CASE)和量子化学计算方法的重新解析,我们提出了修正后的结构。为验证这一理论预测,我们以6-甲氧基吲哚为起始原料,设计并完成了七步全合成,确证了计算预测的结构准确性。进一步研究表明,peganutonin A很可能并非植物体内固有的天然产物,而是在提取分离过程中,由生物碱骆驼蓬碱(harmaline)经光氧化反应转化形成的人工次生产物。
结构鉴定是天然产物化学研究的核心挑战之一。尽管现代分析技术(如高分辨质谱和二维核磁共振)已取得显著进展,但结构误判现象在天然产物研究中仍屡见不鲜[1,2]。近年来,计算机辅助结构解析(CASE)技术与量子化学计算方法的联合应用,特别是结合密度泛函理论(DFT)的DU8ML等创新方法,为复杂天然产物的结构确证提供了新的解决方案[3,4]。
Liu等近期从传统药用植物骆驼蓬(Peganum harmala L.)种子中分离获得peganutonin A(图1),并报道其具有独特的N-乙酰基环脲骨架结构[6]。该植物作为重要的民族药用资源,在中国传统医学及中亚、地中海等地区的传统医疗体系中具有悠久的应用历史[5,7]。值得注意的是,与peganutonin A共分离的化合物包括褪黑素、pegaharmine F以及骆驼蓬碱(harmaline)等次生代谢产物(图1)。初步药理学研究表明,peganutonin A对LPS诱导的RAW 264.7巨噬细胞NO生成表现出中等抑制活性(IC50 = 20.7 μM),这一药理活性进一步增加了该假定天然产物的研究价值[6]。
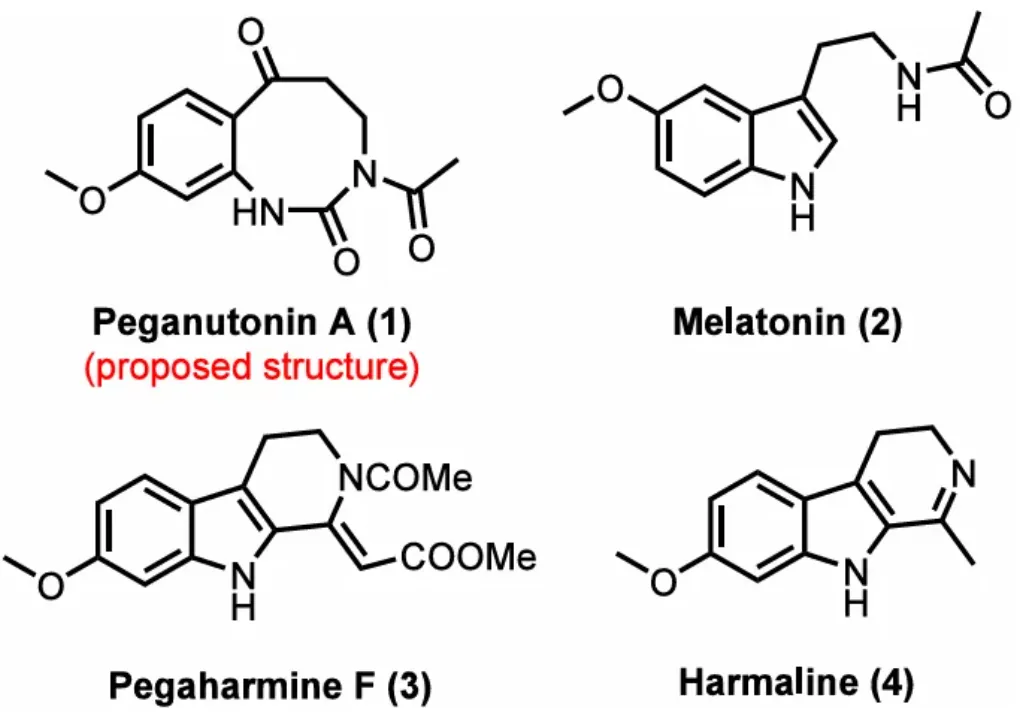
图1. Peganutonin A (1)及相关天然产物的结构式
值得注意的是,尽管peganutonin A最初被归类为褪色素类似物,但其结构特征与典型褪色素衍生物存在显著差异:一方面,甲氧基取代位置明显不同;另一方面,研究者提出了其可能通过色氨酸生物合成途径形成的假设。然而,通过对原始实验数据的系统复核发现,其1H NMR谱中存在三个被忽视的关键信号:6.02 ppm处的宽单峰(1H)、1.26 ppm处的三重峰(6H)以及3.48 ppm处的四重峰(4H)(支持信息图S1)。这些被忽略的质子信号在13C NMR谱中也有对应体现(13.8和41.7 ppm),并通过HSQC实验证实了其相关性。这一发现对最初提出的结构解析提出了重要质疑。
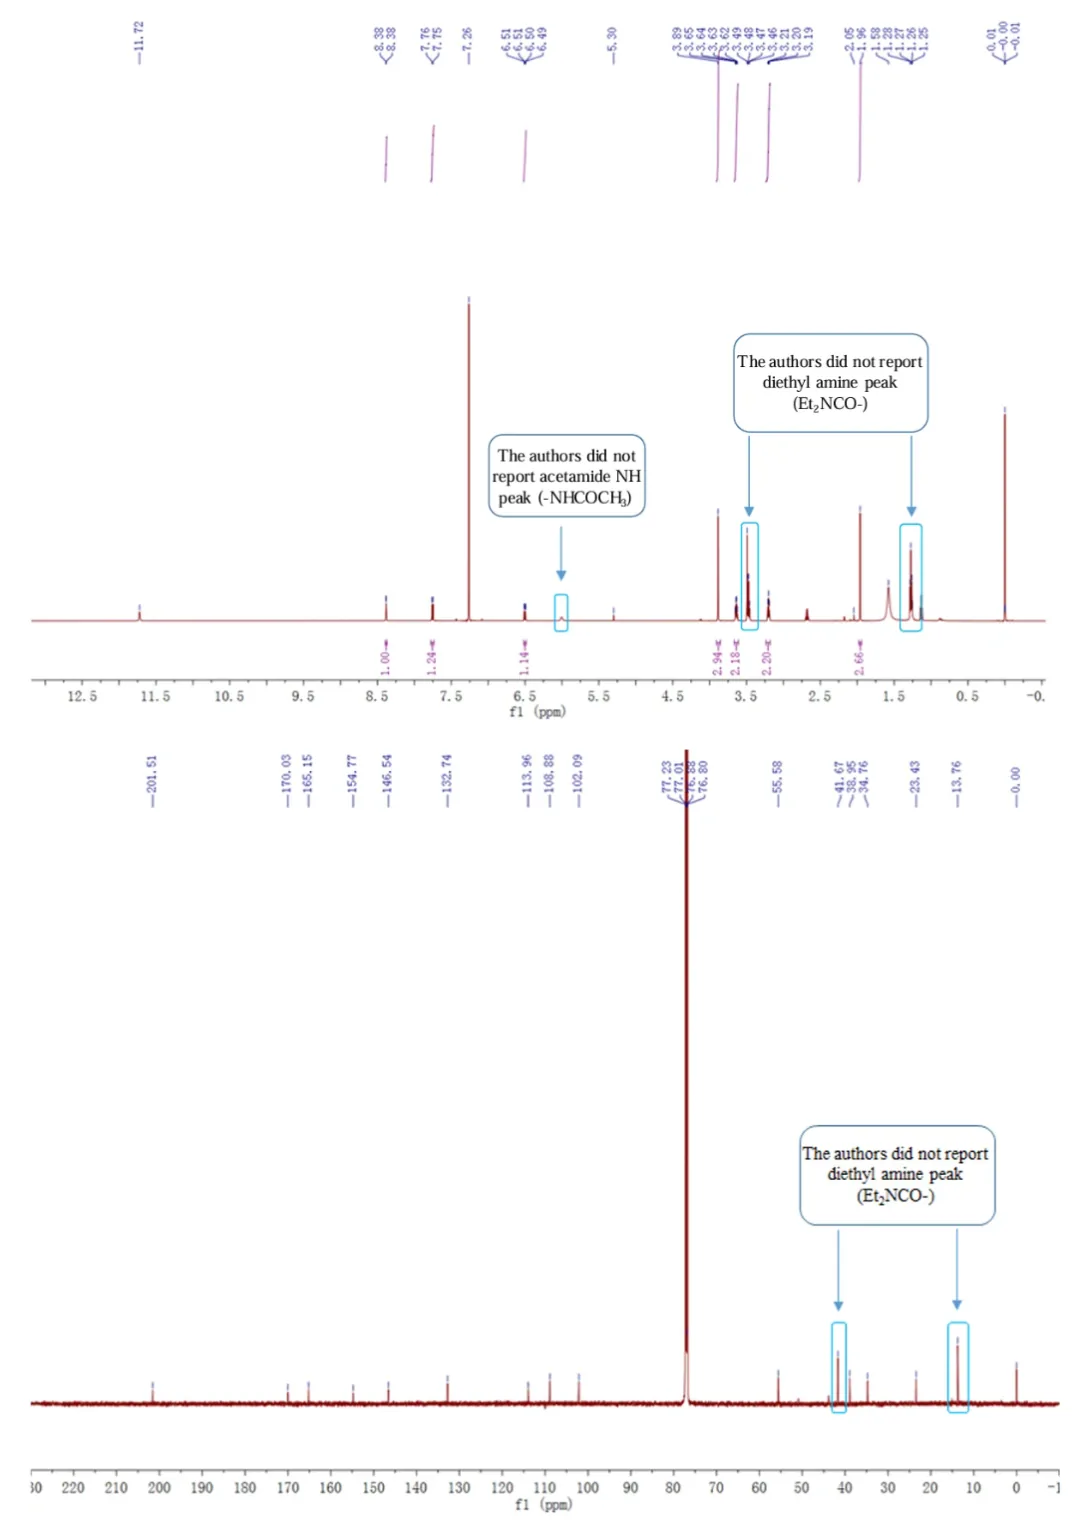
图S1:分离得到的Peganutonin A核磁共振数据中部分主要峰位未指认的标记谱图
根据核磁共振谱图的裂分模式和化学位移特征分析,这些被忽略的信号很可能来源于二乙氨(-N(CH2CH3)2)结构单元。值得注意的是,Liu等研究者将这些信号简单归因于分离过程中可能引入的二乙胺残留[8],然而这一解释存在多处疑点:首先,原始实验步骤中并未提及使用二乙胺作为分离试剂;其次,文献报道的二乙胺特征信号(1H NMR:δH 1.11和2.66 ppm[9];13C NMR:δC 15.4和44.0 ppm[10])与观测信号存在显著差异;更重要的是,实验记录显示peganutonin A是从酸性提取物(2% HCl溶液)中分离获得,但所提出的结构中却不含任何可质子化的碱性基团。此外,作者还报道了旋光度数据,而所提出的结构中却不含手性中心。
这些累积的光谱学异常现象和分离过程的不一致性,对peganutonin A的初始结构归属提出了根本性质疑。为系统解决这些结构争议,我们采用多维度研究策略:首先基于已报道的实验数据开展计算机辅助结构解析(CASE)分析。具体而言,我们将初始结构1导入ACD/Structure Elucidator Suite专家系统[11],利用该平台整合的三种经验性计算方法预测13C NMR化学位移:1)基于HOSE算法(Hierarchically Ordered Spherical Environment)的片段匹配法;2)人工神经网络算法;3)化学位移增量法。通过计算化学位移预测值与实验值的平均偏差(分别表示为dA、dN和dI),对结构合理性进行定量评估(图2)。
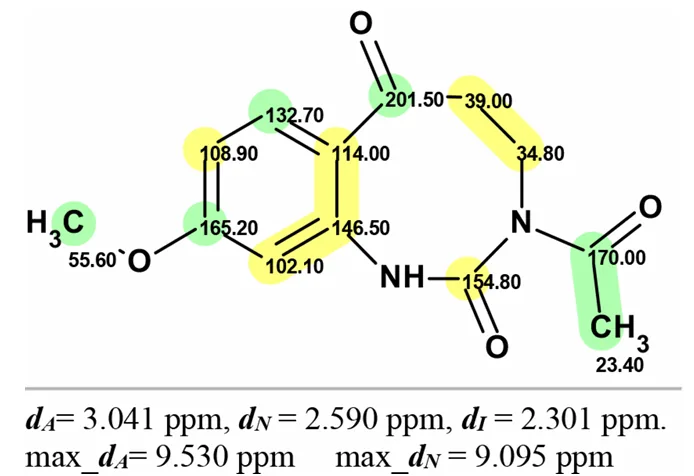
图2. Liu等[6]提出的peganutonin A (1)的Structure Elucidator Suite分析结果。
各碳原子按其实验值与计算值13C化学位移差值进行颜色标记:绿色表示差值在0-3 ppm范围内,黄色表示差值>3-15 ppm。
计算机辅助结构解析(CASE)的分析结果表明,虽然结构 1 的平均偏差(dA/dN/dI)和最大偏差值尚未达到完全否定的阈值,但值得注意的是,超过50%的碳原子被标记为黄色(化学位移偏差>3 ppm),这一显著异常现象使得该结构的可靠性受到严重质疑。基于定量分析结果,我们判定最初提出的结构 1存在重大不确定性。
为进一步探究peganutonin A的真实结构,我们基于Liu等报道的分子式(C13H14N2O4)和全套核磁数据,包括HMBC和COSY谱,在Structure Elucidator Suite软件平台中构建了分子连接图(Molecular Connectivity Diagram,MCD),如图3所示。
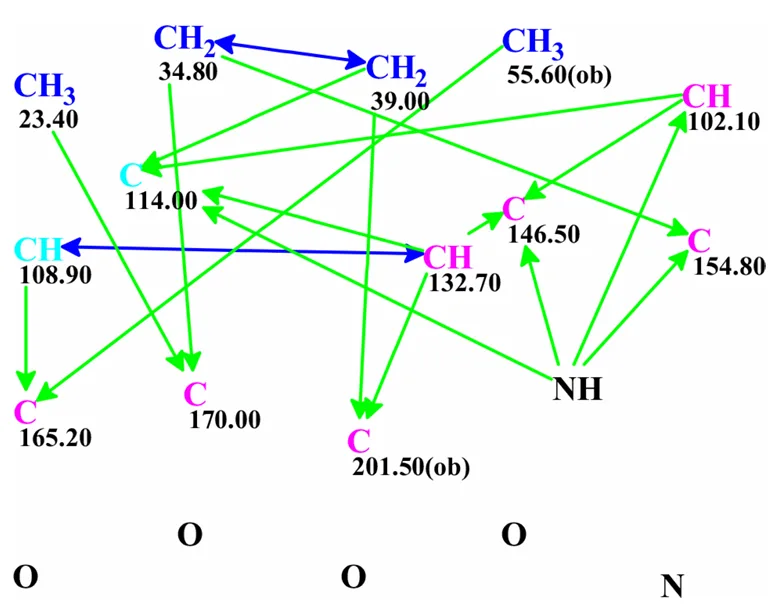
图3. 基于Liu等[6]报道的分子式C13H14N2O4及核磁数据构建的peganutonin A分子连接图(MCD)
各碳原子的杂化状态通过相应颜色标记:sp2杂化(紫色)、sp3杂化(蓝色)、非sp杂化(浅蓝色)。程序在必须连接杂原子的碳原子上标注"ob"标签。绿色箭头表示HMBC相关信号,蓝色箭头表示COSY相关信号。
通过系统的结构生成算法和13C NMR化学位移预测分析,我们共获得五个符合分子式C13H14N2O4的候选结构。值得注意的是,Liu等最初提出的结构1(见支持信息图S2)在预测化学位移与实验值的匹配度上仍表现最佳(平均偏差最小),因此被保留为最可能的候选结构。其余结构则因存在过大偏差或化学不合理性而被排除。
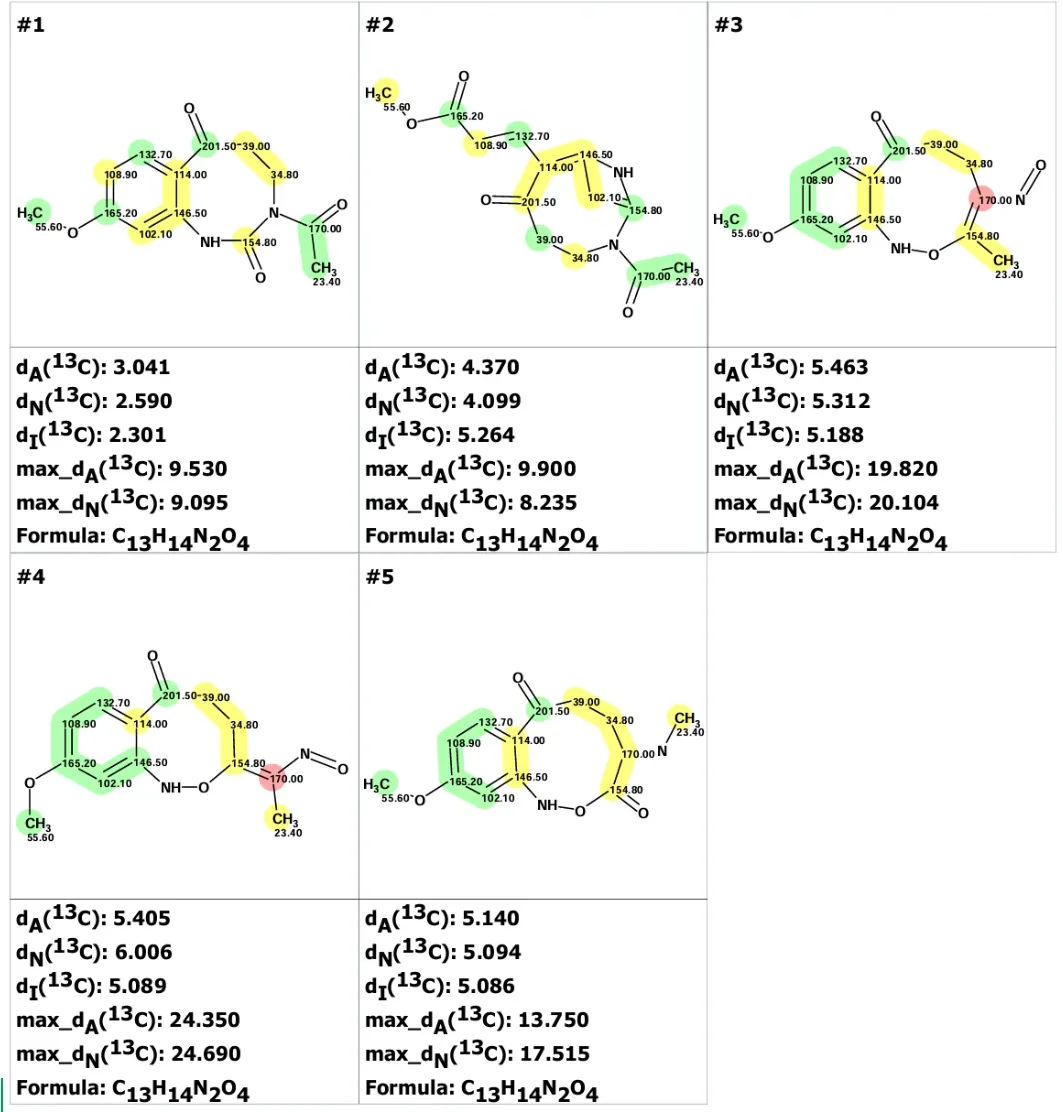
图S2:按dA值升序排列的输出结果
研究结果表明,原始文献中提出的分子式C13H15N2O4需要重新验证。通过高分辨质谱(HRMS)数据的系统分析,我们获得了以下关键发现:
分子式修正:
实测精确质量335.1845 [M+H]+
对应分子式应为C17H25N3O4(计算值:335.1846)
该分子式比原分子式多出一个二乙氨基(-N(CH2CH3)2)结构单元
质谱解析:
m/z 263.1023(C13H15N2O4)应为碎片离子峰
该碎片来源于分子离子丢失二乙氨基(-72 Da)的裂解过程
图4清晰地展示了这一裂解途径
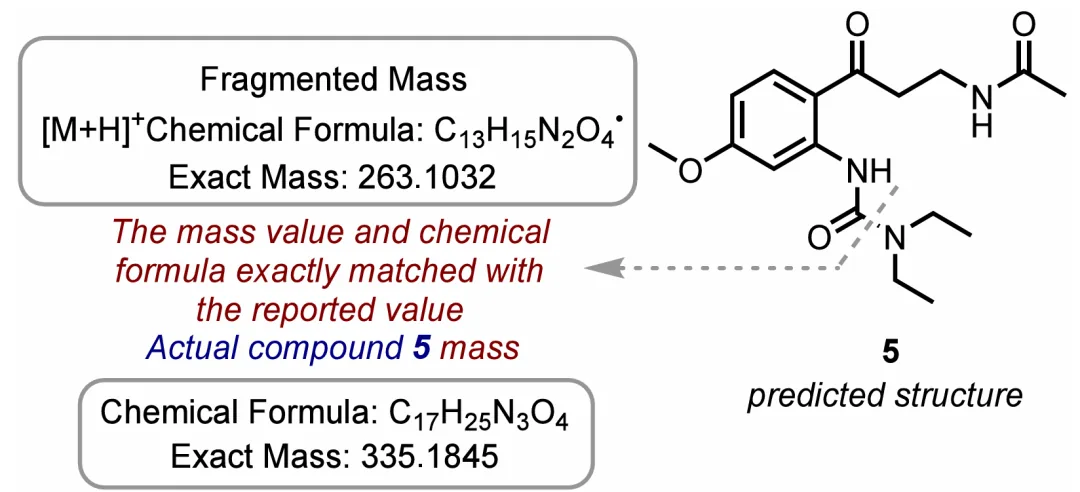
图4. 重新指认的peganutonin A结构(5)及其在质谱分析中可能发生的特征裂解途径。
为验证这一假设,我们采用机器学习增强的DFT计算方法DU8ML12,13,基于修正后的分子式对更符合观测化学位移(即化学合理性)的结构进行了精确的13C NMR化学位移计算。如表1所示,预测结构的计算化学位移与peganutonin A实验数据高度吻合(均方根偏差RMSD=1.57 ppm,平均绝对误差MAE=1.21 ppm)。最大偏差出现在乙酰胺羰基(-3.58 ppm),这很可能是由该酰胺基团浓度依赖的氢键二聚作用所致。更多细节及碳原子归属详见支持信息。
表1. 实验值与DU8ML计算的13C NMR化学位移数据对比
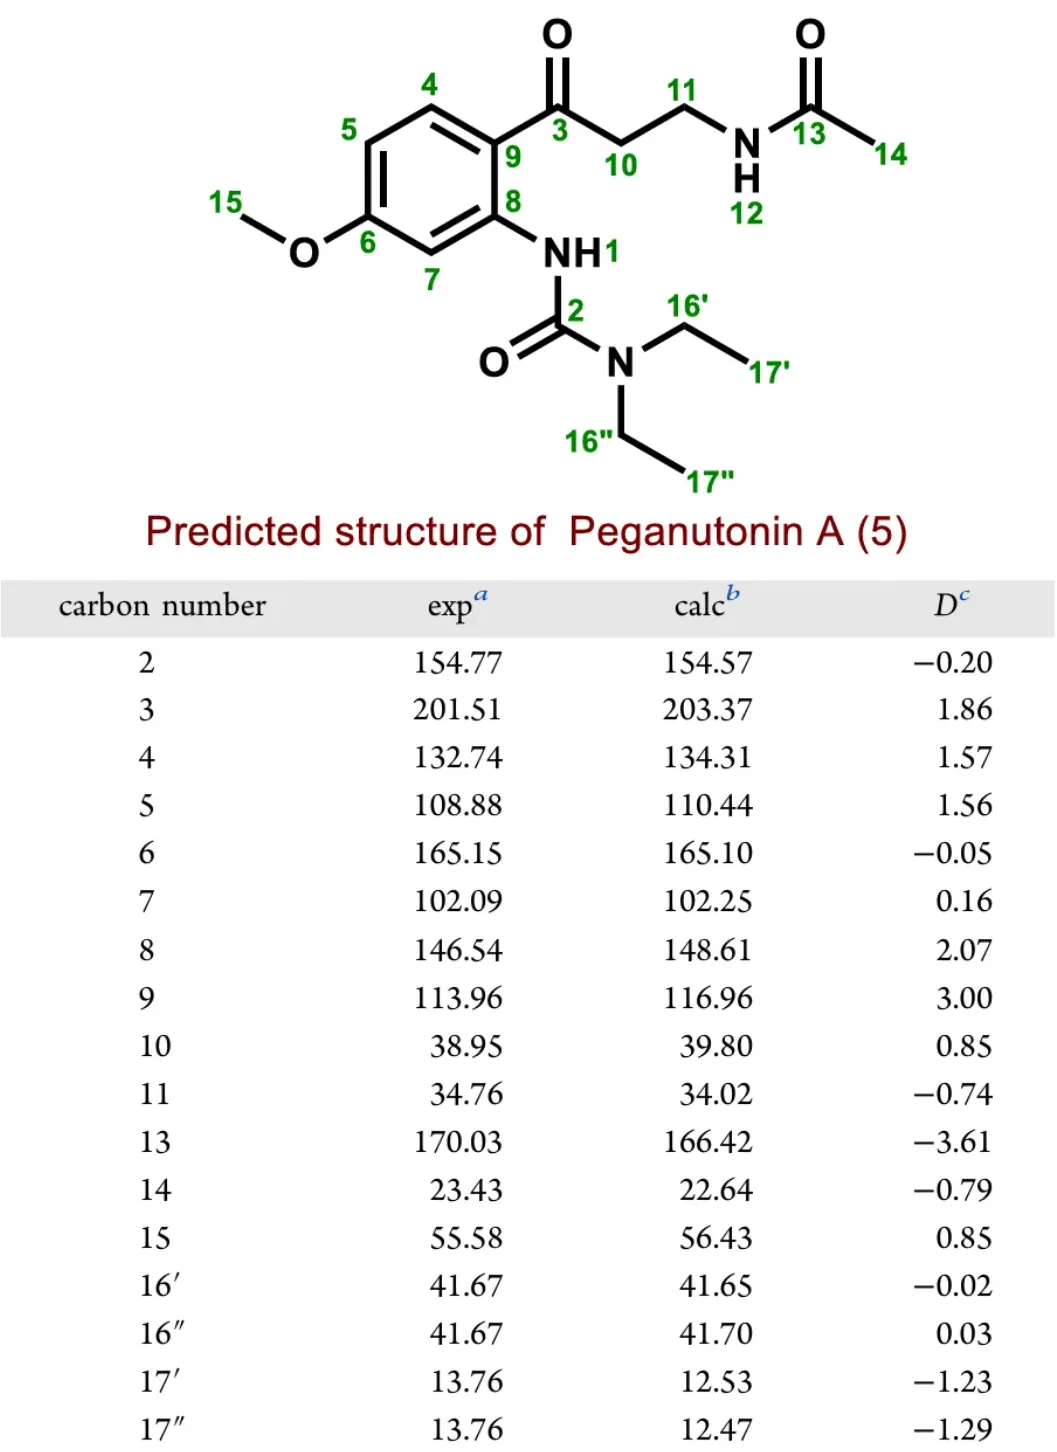
a.Exp:文献报道的peganutonin A13C NMR实测数据
b.Calc::DU8ML预测的peganutonin A结构13C NMR计算值
c.D:实测值与计算值的偏差
为验证结构5的合理性,我们基于修正后的分子式C17H25N3O4,结合先前被忽略的核磁共振信号[δC 41.7 ppm (δH 3.40)和14.1 ppm (δH 1.10)],采用计算机辅助结构解析(CASE)方法进行了系统分析。通过Structure Elucidator Suite软件构建分子连接图(MCD,图5)后,首轮结构生成获得20个可能结构。将这些结构与截断数据集结果合并,并经过化学合理性筛选(包括去除不稳定互变异构体等处理),最终获得统一的结构解决方案。图6展示了经系统评估后排名前四位的候选结构。
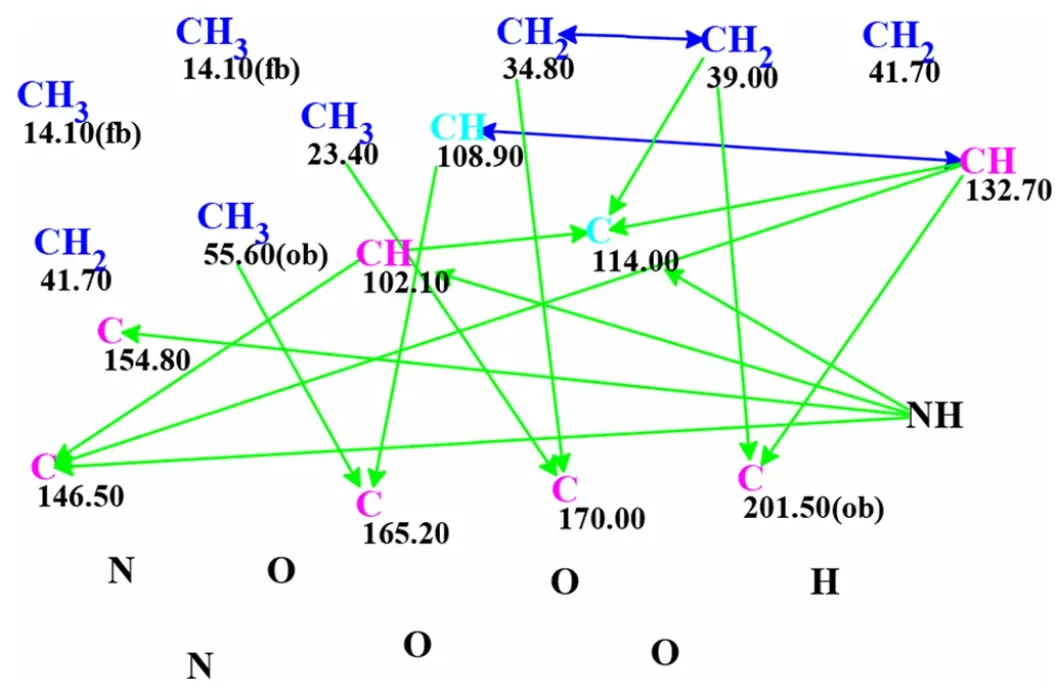
图5. 基于分子式C17H25N3O4及修正后NMR数据生成的分子连接图(MCD)
各碳原子的杂化状态通过相应颜色标记:sp2(紫色);sp3(蓝色);非sp杂化(浅蓝色)。程序标注"ob"(必须连接杂原子)与"fb"(禁止连接杂原子)的碳原子。HMBC相关信号用绿色箭头标示,COSY相关信号用蓝色箭头标示。
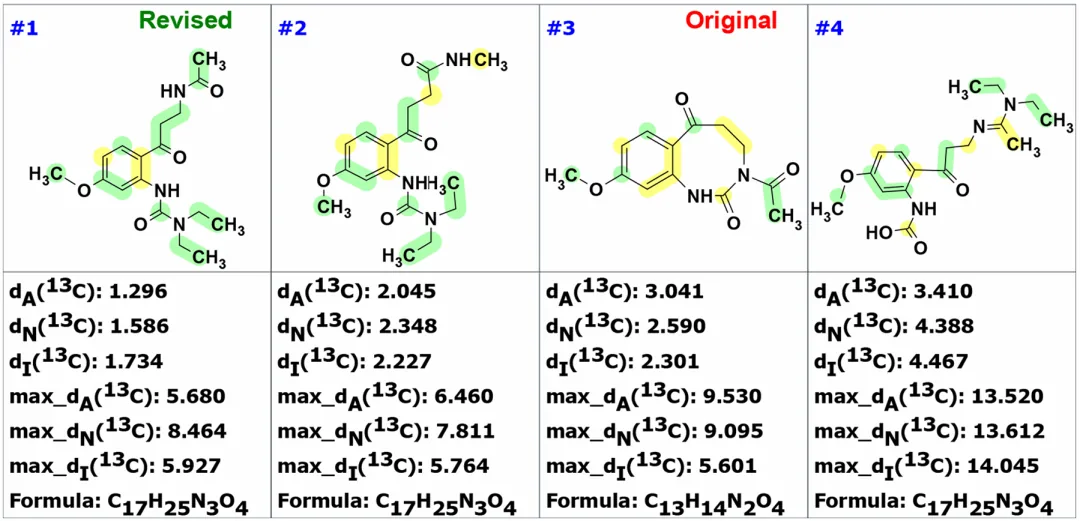
图6. 按dA值升序排列的统一输出文件中排名前四的结构。
13C NMR化学位移预测采用基于HOSE算法、神经网络法及增量法完成,各方法所得13C NMR化学位移平均偏差分别标记为dA、dN和dI。各原子按其实验值与计算值13C NMR化学位移的差值进行颜色标注:绿色表示0-3 ppm偏差,黄色表示>3-15 ppm偏差。
在结构筛选中,排名第一的候选结构(结构#1,图6)与理论预测的结构5完全吻合,其13C NMR化学位移预测值(dA、dN和dI)均显示出较小的平均偏差,这一特征与正确结构的判定标准高度一致。值得注意的是,原始文献中提出的peganutonin A结构(结构1)在此次分析中仅位列第三(结构#3)。鉴于结构#3和#4的化学位移预测偏差较大,结构#1和#2被确定为最合理的候选结构。DP4概率分析结果(支持信息图S4)进一步证实了修正结构(结构5)的可靠性,其概率值显著高于其他候选结构。
基于CASE-DU8ML的综合分析结果,我们确认结构5极可能代表peganutonin A的真实分子结构。为最终确证这一结构修正,我们设计并完成了结构 5 的全合成(图7)。合成路线以6-甲氧基吲哚(6)为起始原料,首先参照文献方法[14]将其转化为6-甲氧基色胺(7)。该中间体经乙酸酐酰化[15]以76%收率得到N-乙酰化产物8。随后采用高碘酸钠氧化策略[16]选择性裂解吲哚环系,获得关键的N-甲酰乙酰胺中间体9,后者经浓盐酸处理[17]顺利脱除甲酰基得到苯胺衍生物10。最终,通过Reddy课题组开发的偶联条件[18],使10与N,N-二乙基甲酰胺反应,以30%的总收率成功获得目标化合物5。
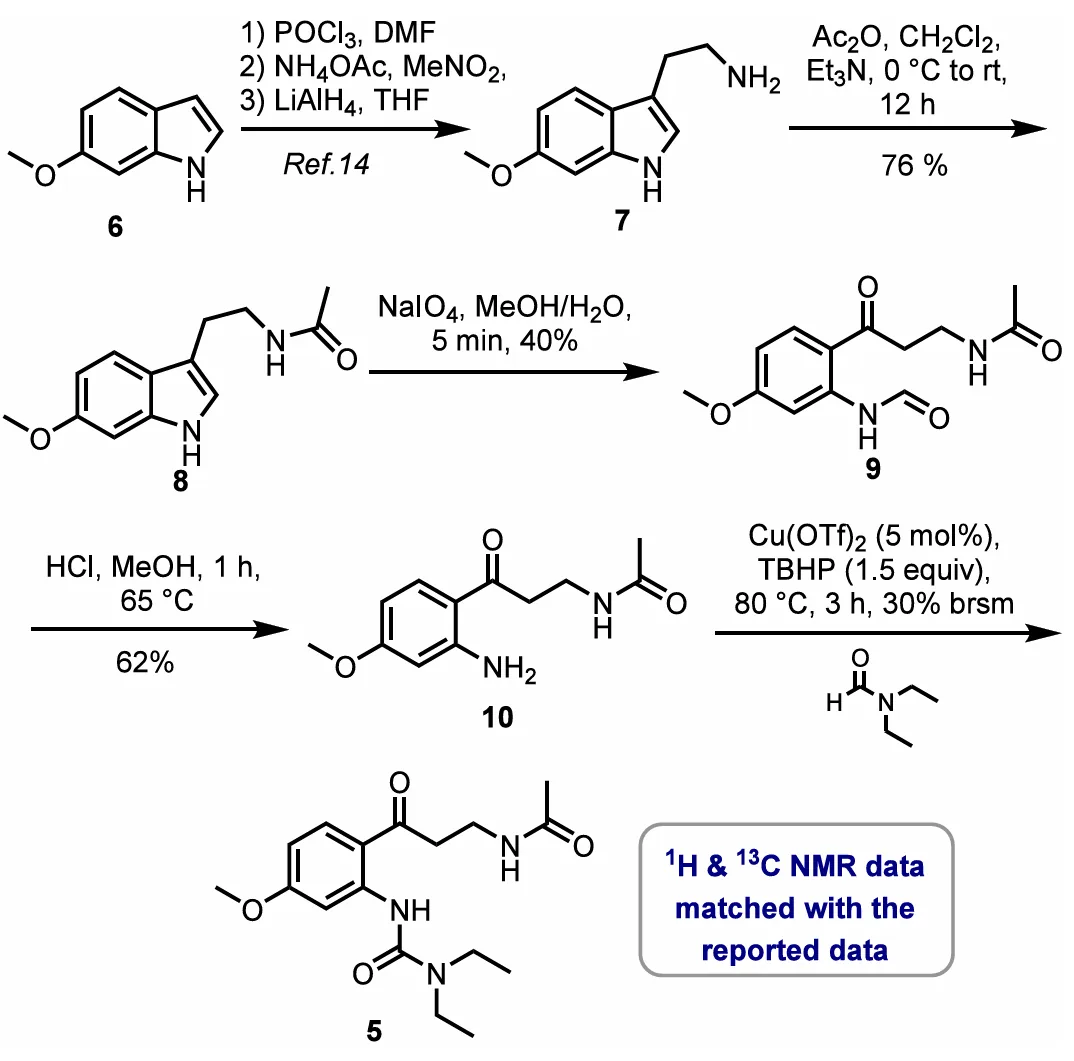
图7. CASE/ACD-DU8ML预测结构5的全合成路线
通过系统的核磁共振数据比对(见支持信息),我们发现合成化合物5的1H和13C NMR谱与文献报道的peganutonin A数据完全一致,这一结果确凿地证实了原始结构存在误判,其正确结构应为N,N-二乙基脲衍生物5。需要特别指出的是,二乙氨基在天然产物中极为罕见[19],结合分离过程中使用了N,N-二乙胺的实验事实,可以合理推断peganutonin A (5) 实际上是分离过程中产生的人工产物。
机理研究表明,骆驼蓬(P. harmala)中的特征生物碱harmaline (4)在单线态氧存在下容易发生光氧化反应,进而与N,N-二乙胺反应生成peganutonin A (5)。这一转化过程可能通过形成与5结构相似的苯胺中间体9和10来实现[20],提示peganutonin A (5)可能是光氧化产物10在提取过程中与大气CO2和二乙胺反应的产物。虽然文献中关于此类反应直接生成脲结构的报道较为有限[21],但我们提出了另一种可能的形成途径(图8):在合适光敏剂存在下,harmaline (4)首先与单线态氧反应生成亚胺离子11[22],随后被二乙胺捕获形成N,N-氨基缩醛12;该中间体经过氧化物还原触发裂解得到化合物15,再通过第二次光氧化切断富电子烯键,最终经由亚胺离子17转化为peganutonin A (5)。
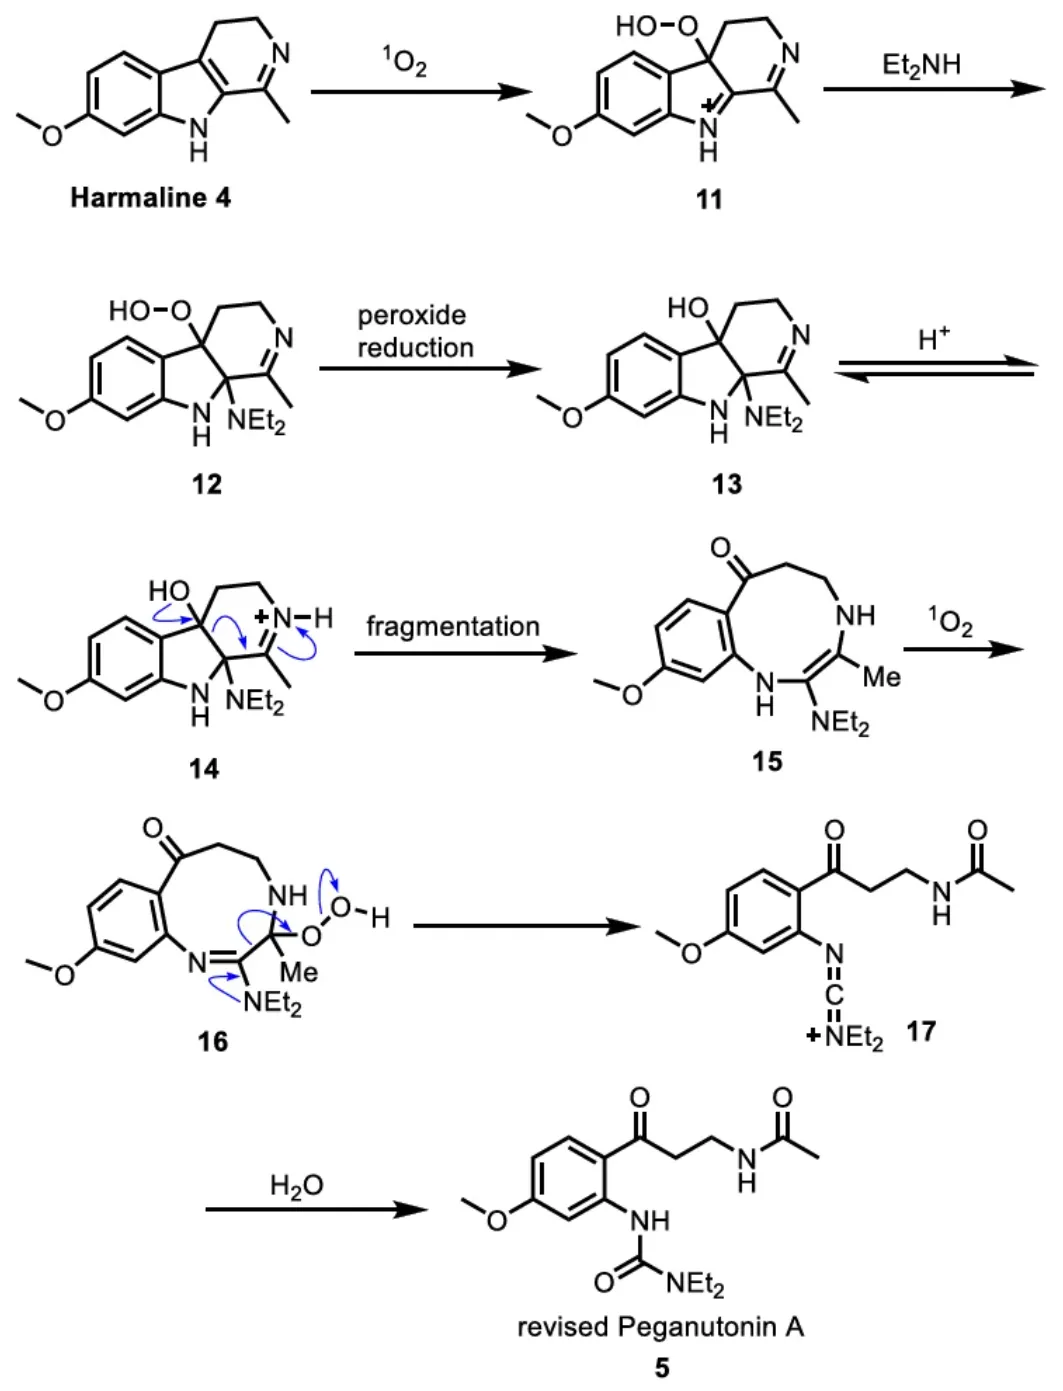
图8. 修正结构peganutonin A的可能形成机制
实验部分
(略)
综上所述,本研究通过计算机辅助结构解析、量子化学计算与合成化学相结合的策略,成功实现了peganutonin A的结构修正。这一工作不仅凸显了多学科方法在天然产物结构确证中的重要性,同时揭示了peganutonin A可能并非天然存在的产物,而是在分离纯化过程中由harmaline衍生而来的人工产物。