碧绿米仔兰中具缺血性脑卒中治疗潜力的特征性 Flavaglines 类化合物
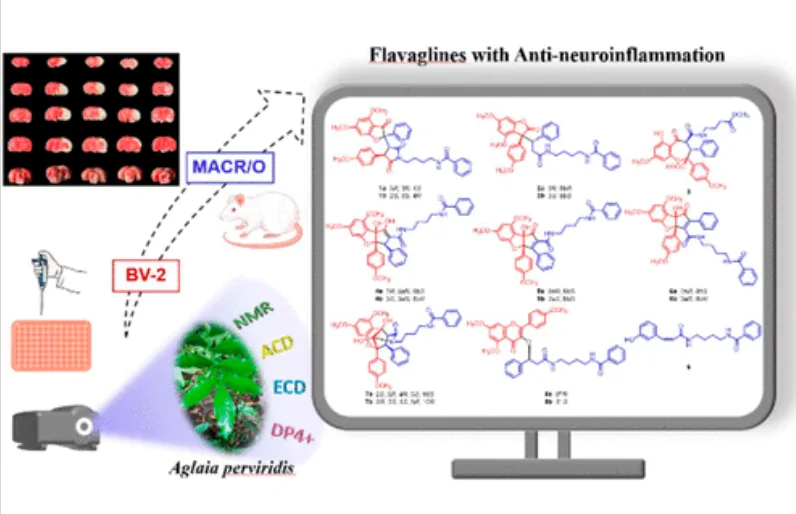
为阐明碧绿米仔兰(Aglaia perviridis)治疗缺血性脑卒中的药效物质基础与作用机制,本研究采用大鼠大脑中动脉闭塞/再灌注(MCAO/R)模型及脂多糖(LPS)诱导的BV-2小胶质细胞模型,综合评价了其不同粗提物及分离所得化合物的抗缺血性脑卒中活性。
碧绿米仔兰乙酸乙酯提取物(APE)含有总Flavaglines类化合物,在体外实验中表现出最显著的抗神经炎症活性。在体内实验中,APE可明显缩小MCAO/R大鼠脑梗死体积(减少42.3%,P < 0.01)并减轻脑水肿(降低35.7%,P < 0.05)。
对APE进行系统的植物化学研究,分离并鉴定了16个新化合物(1a、1b、2a、2b、3、4a、4b、5a、5b、6a、6b、7a、7b、8a、8b、9)和10个已知类似物(10–19)。采用高效液相色谱(HPLC)对Flavaglines类成分进行表征,并结合一维/二维核磁共振(NMR)、高分辨电喷雾质谱(HR-ESI-MS)、ACD/Structure Elucidator(ACD/SE)、DP4+概率分析及电子圆二色谱(ECD)计算等多种技术解析了各化合物的结构。其中,化合物1和2为新型苯并呋喃骨架的价键重排黄烷类衍生物,并提出了其可能的生物合成途径。
在活性评价中,化合物5和6可显著抑制LPS诱导的BV-2细胞一氧化氮(NO)生成,其IC50值分别为11.21 ± 3.46 μM和2.04 ± 1.10 μM,优于阳性对照地塞米松(IC50 = 15.73 ± 2.85 μM)。分子机制研究表明,这些活性化合物通过抑制NF-κB和MAPK信号通路,减少促炎因子(TNF-α、IL-6、IL-1β)的释放。
本研究首次从碧绿米仔兰中发现具有显著抗脑缺血活性的Flavaglines类化合物,为开发新型抗缺血性脑卒中药物提供了候选分子,同时建立的结构鉴定策略可为复杂天然产物的结构解析提供参考。
缺血性脑卒中是一种急性脑血管疾病,其特征是脑血管阻塞导致脑缺血及随后的脑组织缺氧性坏死[1]。临床表现为多种神经功能缺损,如运动障碍、语言功能障碍和感觉异常[1,2]。作为致死率最高的疾病之一,缺血性脑卒中因高致残率、高死亡率和高复发率带来严峻挑战,严重影响患者生活质量并造成巨大的社会负担[3]。目前,静脉注射重组人组织型纤溶酶原激活剂(rtPA)仍是有限的可选疗法之一[4]。然而rtPA的治疗窗口期狭窄(约4.5小时),仅有约4%的脑卒中患者可从中获益[5]。
缺血性脑卒中的病理生理涉及由短暂性或永久性动脉闭塞引发的复杂中枢神经系统事件[6]。越来越多的证据表明,小胶质细胞介导的神经炎症在整个缺血级联反应中起关键作用[7]。小胶质细胞作为中枢神经系统的常驻免疫细胞,在缺血事件中被过度激活,显著参与脑卒中病理进程[8]。因此,抑制小胶质细胞的过度活化及其相关神经炎症过程,已成为缺血性脑卒中治疗的重要策略。
天然产物在开发治疗多种疾病的药物方面具有重要潜力[9]。其中,Flavaglines类化合物——一类源自米仔兰属植物的特征性成分——因显示出显著的抗神经炎症活性而备受关注[10]。为进一步研究具有缺血性脑卒中治疗潜能的特征性Flavaglines类成分,我们通过体外筛选评估了多种米仔兰属植物的抗神经炎症活性。结果表明,碧绿米仔兰(Aglaia perviridis)提取物展现出明显的活性。该植物主要分布于我国南方及西南地区,其枝、叶、花在民间传统医学中常被用作草药[11]。
Flavaglines是一种复杂的黄酮-双酰胺[3+2]加成物[12],其精妙的结构与其多样的生物活性密切相关,包括抗肿瘤[13]、抗炎[14]和抗病毒[15]等特性。迄今为止,已有超过150种不同的flavagline衍生物被鉴定出来,并基于其核心环结构被系统地分为三大类:环戊二烯并苯并呋喃、环戊二烯并苯并吡喃和苯并氧杂环庚烯[12]。此外,最近的研究揭示了从这些基本骨架经开环重排或环加成反应衍生的独特结构变体的存在[16],进一步扩展了这类重要天然产物的结构多样性。
在本研究中,我们采用体内(大脑中动脉闭塞/再灌注MCAO/R大鼠模型)和体外(脂多糖LPS诱导的BV-2小胶质细胞)模型,以阐明碧绿米仔兰(A. perviridis)改善缺血性脑卒中的作用机制并鉴定其活性成分。通过对A. perviridis进行全面的植物化学分析,我们分离并鉴定了26个flavagline类化合物,包括16个首次报道的新化合物(1a, 1b, 2a, 2b, 3, 4a, 4b, 5a, 5b, 6a, 6b, 7a, 7b, 8a, 8b, 9)和10个已知化合物(10–19)。值得注意的是,化合物1和2具有新颖的结构骨架。我们运用高效液相色谱(HPLC)建立了碧绿米仔兰的flavagline特征图谱,并提出了化合物1和2可能的生物合成途径。
抗缺血性脑卒中活性研究
为明确碧绿米仔兰(Aglaia perviridis)中具有潜在抗缺血性脑卒中活性的有效成分,本研究利用Griess法在脂多糖诱导的过度活化BV-2小胶质细胞中评估了不同提取物的细胞毒性(表1与图1)。
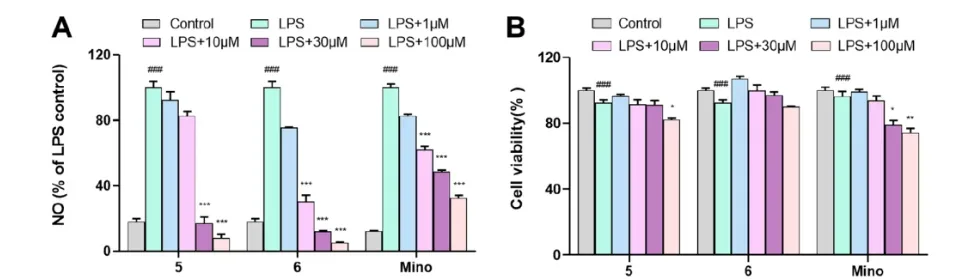
(A)LPS诱导的BV‑2细胞中一氧化氮生成水平;
(B)相应处理下BV‑2细胞的存活率。
柱状图表示3次独立实验的平均值±标准误(SE)。
与对照组比较,###p < 0.001;与LPS模型组比较,*p < 0.05,**p < 0.01,***p < 0.001。图中Mino表示以米诺环素(minocycline)作为阳性对照。
表1. 碧绿米仔兰(A. perviridis)提取物及化合物对LPS诱导的BV-2小胶质细胞一氧化氮(NO)生成的抑制作用
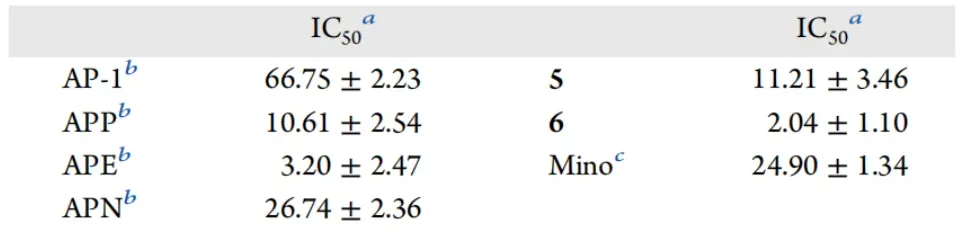
通过检测一氧化氮生成量,并与模型组对比,评估了提取物的抗炎活性[17]。在测试提取物中,碧绿米仔兰乙酸乙酯粗提物(APE)活性最显著,其IC₅₀值为3.20 ± 2.47 µg/mL(表1和图1)。
鉴于APE展现的良好体外活性,进一步研究了其在体内的药效。采用大脑中动脉闭塞/再灌注(MCAO/R)大鼠模型评估APE对缺血性脑损伤的作用[17]。在体内实验中,以100 mg/kg和200 mg/kg剂量给予APE。治疗组大鼠在实验期间体重未见明显变化。再灌注后24小时,MCAO/R模型组大鼠脑梗死体积显著增加,而APE(100和200 mg/kg)及丁苯酞(NBP,50 mg/kg)治疗可明显缩小脑梗死体积(图2A、B)。同时,MCAO模型大鼠脑含水量显著升高,而APE(100和200 mg/kg)及NBP(50 mg/kg)治疗后均能显著降低脑含水量(图2C)。这些结果共同表明,APE可发挥剂量依赖性的抗脑缺血保护作用。
图2. APE减轻MCAO/R模型大鼠的脑缺血损伤
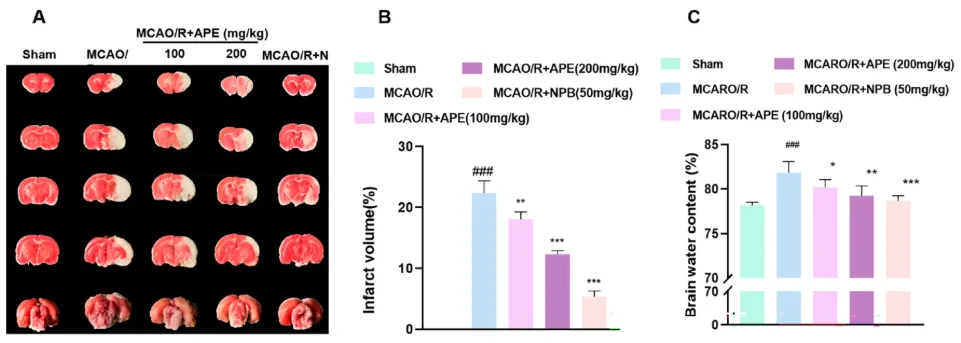
采用大脑中动脉闭塞/再灌注(MCAO/R)手术建立大鼠脑缺血模型,于再灌注开始时给予APE。以DL-3-正丁基苯酞(NBP)作为阳性对照药物。(A、B)脑切片经TTC染色显示梗死区域,并对脑梗死体积进行定量分析。(C)MCAO/R术后脑水肿程度的统计分析。n=6。与假手术组比较,###p < 0.001;与MCAO/R模型组比较,*p < 0.05,**p < 0.01,***p < 0.001。
植物化学研究结果
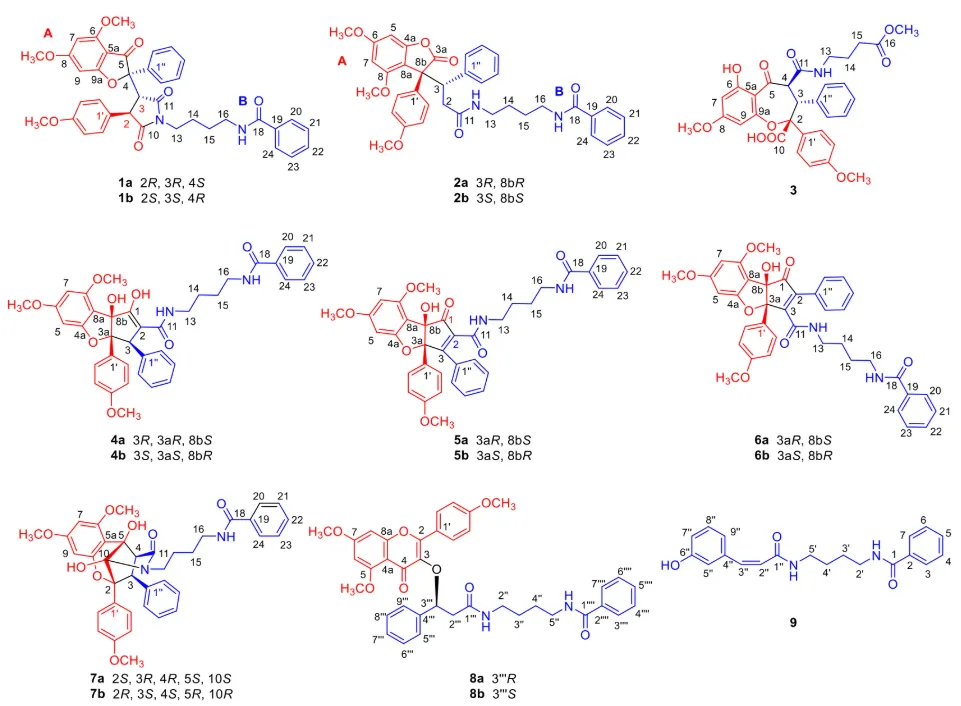
为明确碧绿米仔兰(Aglaia perviridis)改善缺血性脑卒中作用的物质基础,对APE进行了系统的植物化学研究。分离鉴定出26个化合物,包括16个新化合物(1a、1b、2a、2b、3、4a、4b、5a、5b、6a、6b、7a、7b、8a、8b、9)(图3)及10个已知化合物:环叶橄榄素(10)、大叶米仔兰素B(11)、橄榄素A(12)、去乙酰吡米米仔兰素C(13)、橄榄素B(14)、表银米仔兰醇(15)、银米仔兰醇(16)、吡米米仔兰碱(17)、4-羟基吡米米仔兰碱(18)和米仔兰碱(19)。
图3 化合物1−9的结构
化合物1的结构鉴定
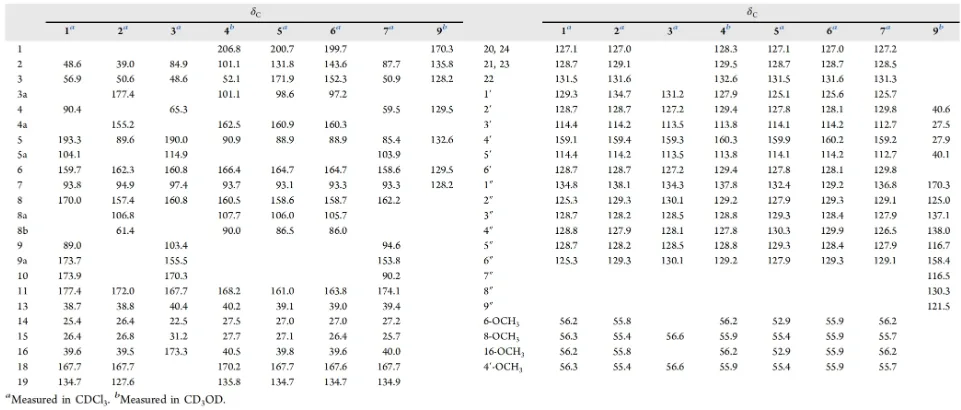
化合物1为白色固体,其分子式经核磁图谱(表2、3)及HR-ESI-MS(m/z 671.2361 [M+Na]+,计算值671.2369)确认为C38H36N2O8,不饱和度为22。一维和二维核磁数据显示含有四个苯环信号,包括两个单取代苯环[δH7.75 (2H, m, H-20, H-24),7.43 (2H, m, H-21, H-23),7.49 (1H, m, H-22);δC134.7 (C-19),127.1×2 (C-20, C-24),128.7×2 (C-21, C-23),131.5 (C-22);δH7.44 (2H, m, H-2″, H-6″),7.21 (2H, m, H-3″, H-5″),7.24 (1H, m, H-4″);δC134.8 (C-1″),128.7×2 (C-2″, C-6″),125.3×2 (C-3″, C-5″),128.8 (C-4″)],一个1,4-二取代苯环[δH6.44 (2H, d, J=9.0 Hz, H-2′, H-6′),6.65 (2H, d, J=9.0 Hz, H-3′, H-5′);δC129.3 (C-1′),128.7×2 (C-2′,C-6′),114.4×2 (C-3′,C-5′),159.1 (C-4′)],以及一个1,2,3,5-四取代苯环[δH6.00 (1H, d, J=1.8 Hz, H-7),6.28 (1H, d, J=1.8 Hz, H-9);δC104.1 (C-5a),159.7 (C-6),93.8 (C-7),170.0 (C-8),89.0 (C-9),173.7 (C-9a)]。核磁数据还显示存在1,4-丁二酰胺片段[δH3.61 (2H, m, H-13),1.68 (2H, m, H-14),1.60 (2H, m, H-15),3.50 (1H, m, H-16),3.41 (1H, m, H-16),6.28 (1H, t, J=9.0 Hz, 17-NH);δC38.7 (C-13),25.4 (C-14),26.4 (C-15),39.6 (C-16)]和三个甲氧基[δH3.84 (3H, s, 6-OCH3),3.85 (3H, s, 8-OCH3),3.73 (3H, s, 4′-OCH3);δC56.2 (6-OCH3),56.3 (8-OCH3),55.4 (4′-OCH3)]。这些信号解释16个不饱和度,余下2个不饱和度对应一个双环结构。
表2. 化合物1-9的核磁共振氢谱(600 MHz)数据
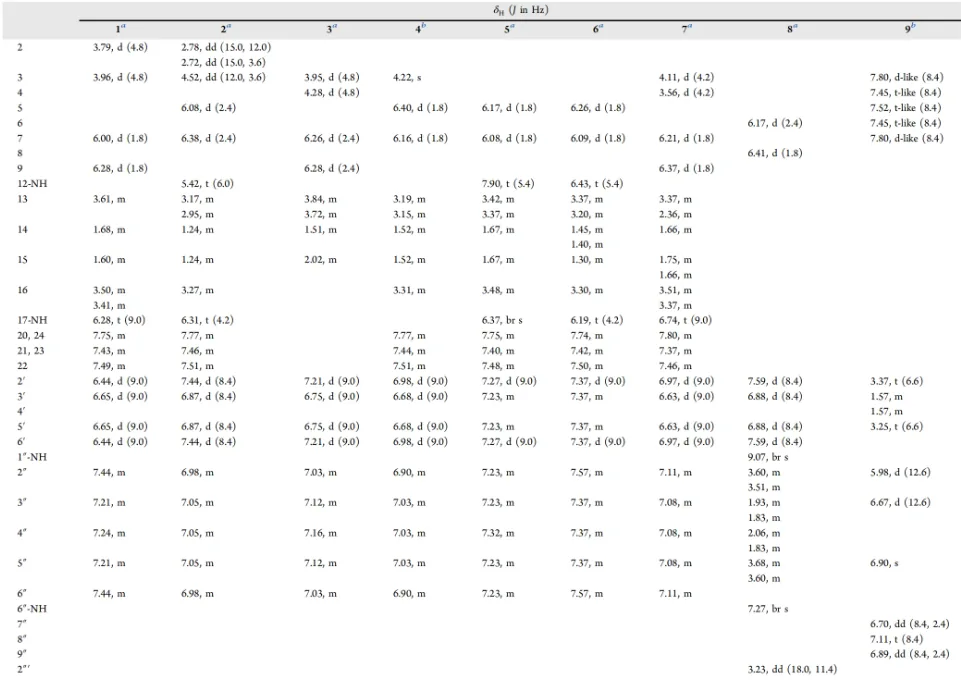
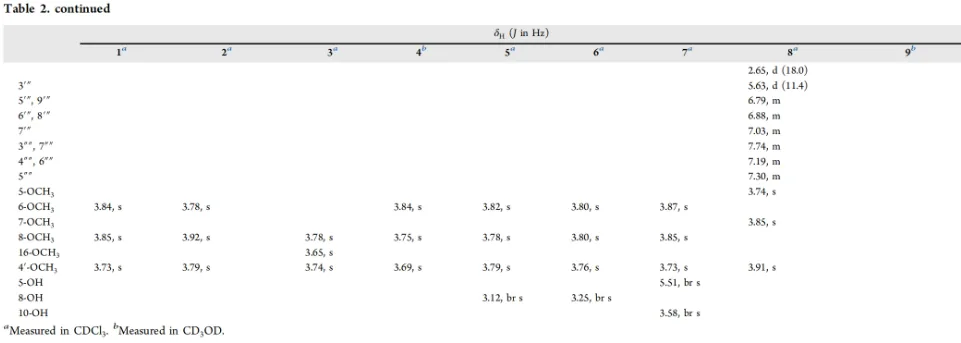
表3. 化合物1-7和9的13C核磁共振(150 MHz)数据
为进一步分析化合物1的二维核磁谱图,通过关键1H‑1H COSY相关信号(H-2′/H-3′、H-5′/H-6′)及HMBC相关峰(H-7与C-5/C-5a/C-6/C-8/C-9、H-9与C-5a/C-7/C-8/C-9a、H-2′/H-6′与C-2)确认了其黄酮片段(A部分)(图4)。1H‑1H COSY交叉峰(H2-13/H2-14/H2-15/H2-16)确定了1,4-丁二酰胺片段。关键1H‑1H COSY相关(H-2″/H-3″/H-4″/H-5″/H-6″和H-20/H-21/H-22/H-23/H-24)及HMBC相关(H-2″/6″与C-4、H-20/H-24与C-18)证明苯环分别连接于C-4和C-18位。通过HMBC相关(H-16a/H-16b/H-20/H-24与C-18、H2-13与C-11、H-3与C-4/C-11)最终确定双酰胺片段(B部分)。甲氧基取代位置由HMBC相关(6-OCH3与C-6、8-OCH3与C-8、4′-OCH3与C-4′)确认。
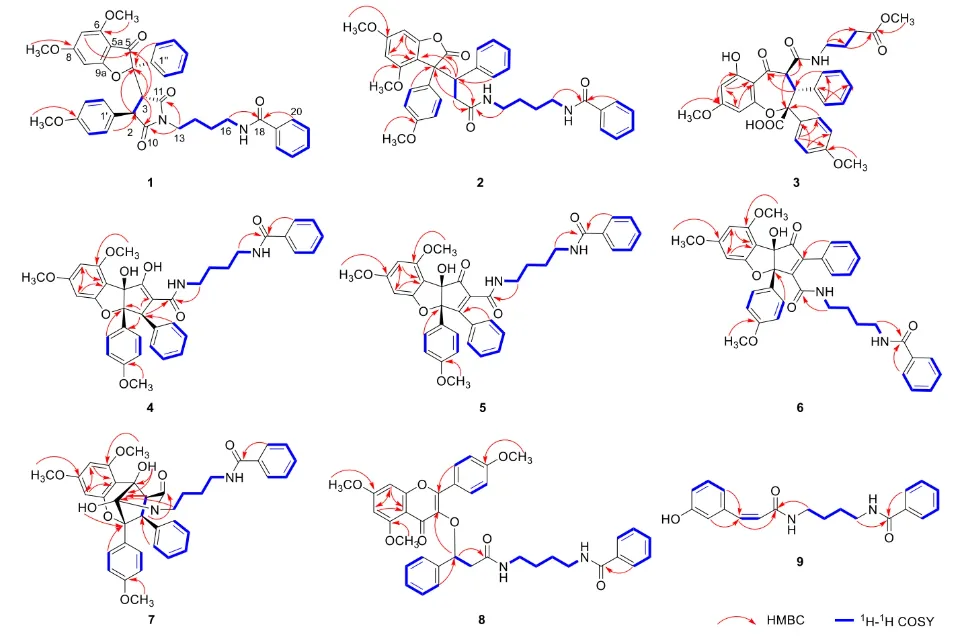
图4. 化合物1-9的关键HMBC与¹H-¹H COSY相关信号
核心双环结构由HMBC相关(H-3与C-4/C-5/C-10、H-2与C-4/C-11)及ACD/Structure Elucidator软件分析确定。将化合物1的分子式及一维、二维核磁原始数据输入ACD/Structure Elucidator软件[24],经修正分子连接图筛选出9个候选结构。软件采用三种方法(HOSE、神经网络和增量法,分别标记为dA、dN、dI)计算各候选结构的13C NMR化学位移,最终确定化合物1的平面结构如图1所示,其匹配因子较高(dA=0.763;dN=0.994;dI=1.169)(图S1)。
图S1 CASE专家系统为化合物1生成的九种可能结构及其13C核磁化学位移预测偏差分析
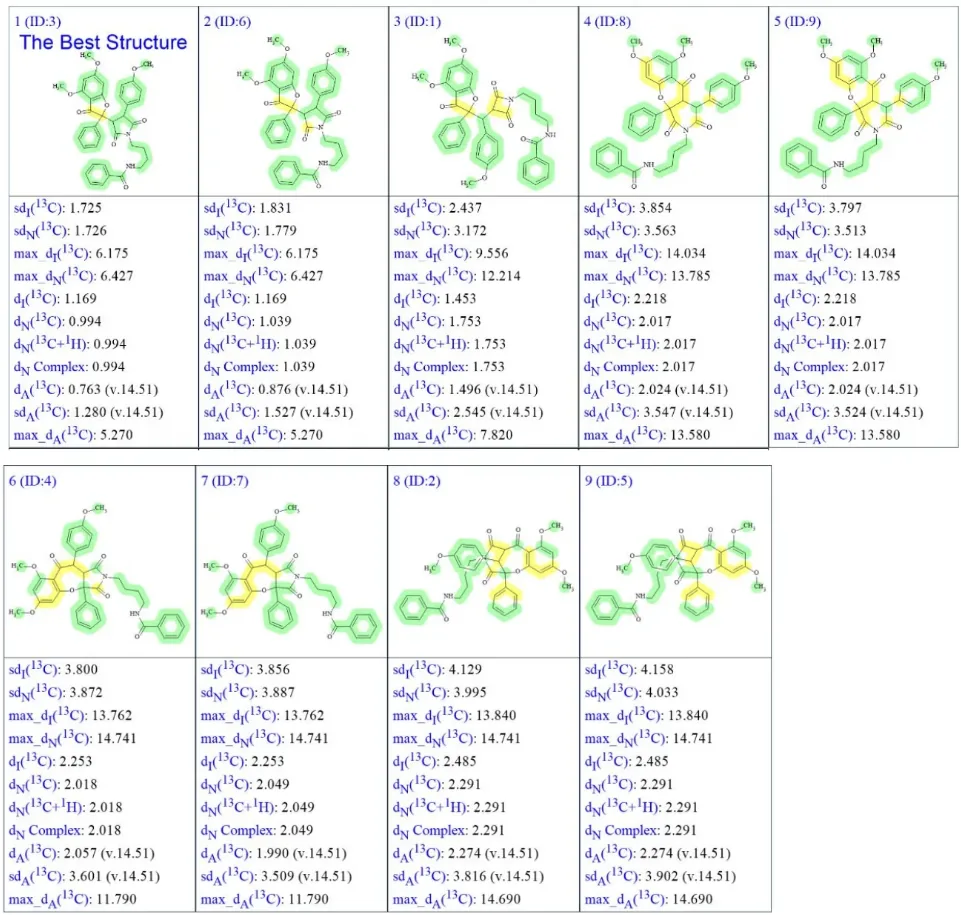
采用三种预测方法对比实验与计算的13C NMR化学位移偏差:
dA(13C):基于HOSE码方法的平均偏差
dN(13C):基于人工神经网络预测方法的平均偏差
dI(13C):基于增量预测方法的平均偏差
颜色标识:
绿色:偏差 < 3 ppm(高度匹配)
黄色:偏差 3–15 ppm(中等匹配)
红色:偏差 > 15 ppm(匹配度低)
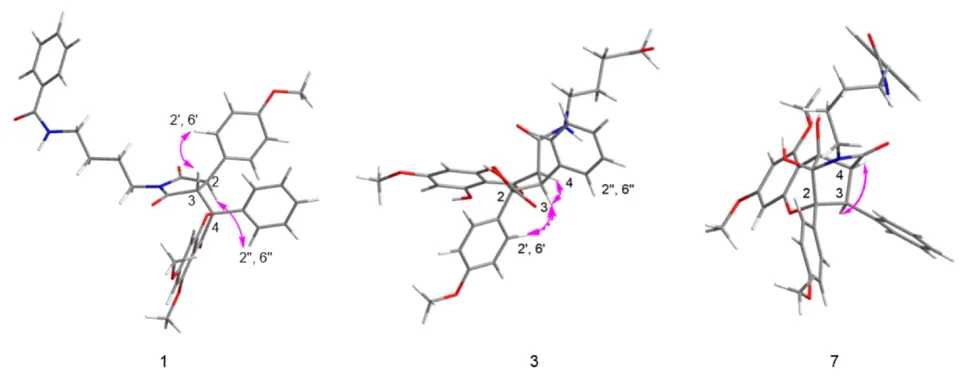
通过分析NOESY谱中的关键相关信号(H-2与H-2″/H-6″、H-3与H-2′/H-6′),初步确定化合物1的相对构型为2R和3R(图5)。然而,由于C-4位碳碳键的自由旋转,NOESY谱无法明确C-4位的构型。
图5. 化合物1、3、7的关键NOESY相关信号
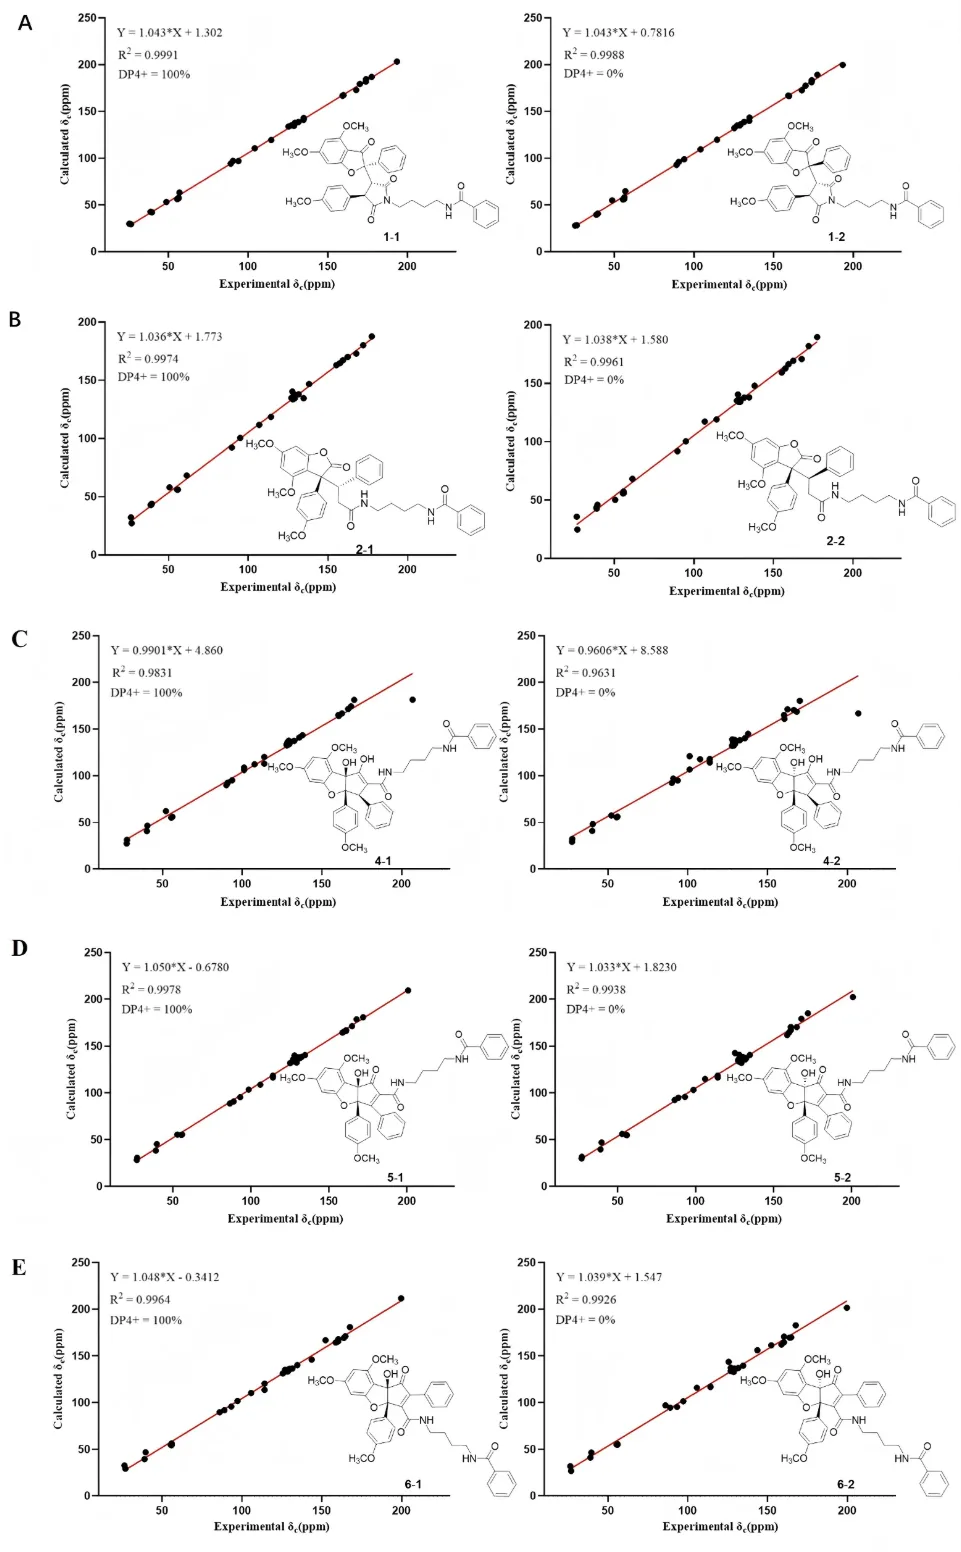
为全面确定相对构型,采用GIAO方法在PCM/mPW1PW91/6-311+G(d,p)理论水平计算了两个可能异构体[2R,3R,4S* (1-1)和2R,3R,4R* (1-2)]的核磁化学位移。通过DP4+概率分析,结果表明化合物1的构型为2R,3R,4S*(概率98.7%)(图6A)。此外,化合物1无光学活性且无明显的Cotton效应,表明其为外消旋混合物。
图6. 化合物(A)1、(B)2、(C)4、(D)5 和(E)6 的线性回归与 DP4+ 分析
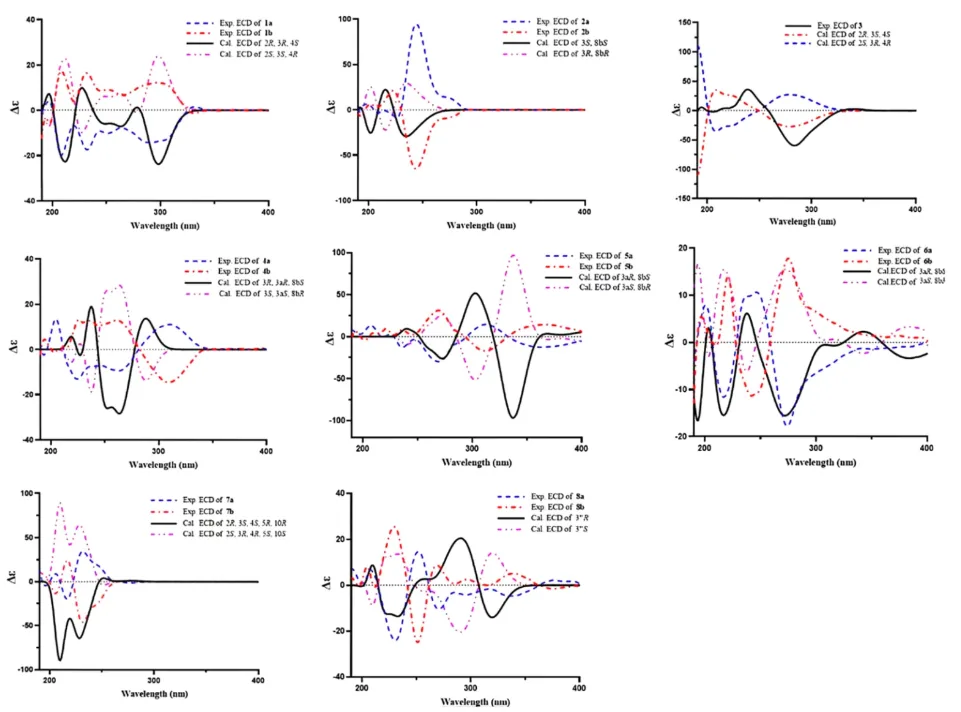
随后使用手性HPLC柱成功分离了对映体1a和1b(图S66),并通过ECD计算确定了其绝对构型(图7)。计算与实验ECD谱的对比分析显示:
1a:在220 nm和280 nm处呈现负Cotton效应,与计算的2R,3R,4S构型ECD谱高度吻合
1b:在相同波长处呈现正Cotton效应,对应2S,3S,4R构型
图7. 化合物1–8的计算与实验电子圆二色谱(ECD)图谱
最终确定:
(−)-flavaperviridis A(1a):绝对构型为2R,3R,4S
(+)-flavaperviridis A(1b):绝对构型为2S,3S,4R
这一结果通过比较实验与计算的ECD谱得到进一步验证(图7)。类似的方法也被用于确定化合物3、7和8的绝对构型,其ECD计算与实验数据也显示出良好的一致性(图7)。
化合物2为白色固体,其分子式经NMR及HR-ESI-MS数据(m/z 623.2764 [M+H]+,计算值623.2757)确定为C37H38N2O7,不饱和度为20。一维与二维核磁数据(表2、3)与已知化合物(±)-aglapernin[16c](一对Flavaglines对映体)类似,但C-3a(δC177.4)和C-8b(δC61.4)的化学位移与(±)-aglapernin(δC196.2, 94.3)显著不同,表明2可能为(±)-aglapernin的酮-酯重排产物。
HMBC相关(图4)信号(H-3与C-8a/C-8b/C-3a相关,H-2a/H-2b与C-8b相关)证实了C3a−C8b−C8a和C8b−C3的连接关系;H-2′/H-6′与C-8b的HMBC相关表明C-8b连接了一个1,4-二取代苯环。上述结果证实了酮-酯重排的推测,并得到ACD/Structure Elucidator软件CASE算法的验证,其匹配因子较高(dA=1.458;dN=1.122;dI=1.352)(图S2)。
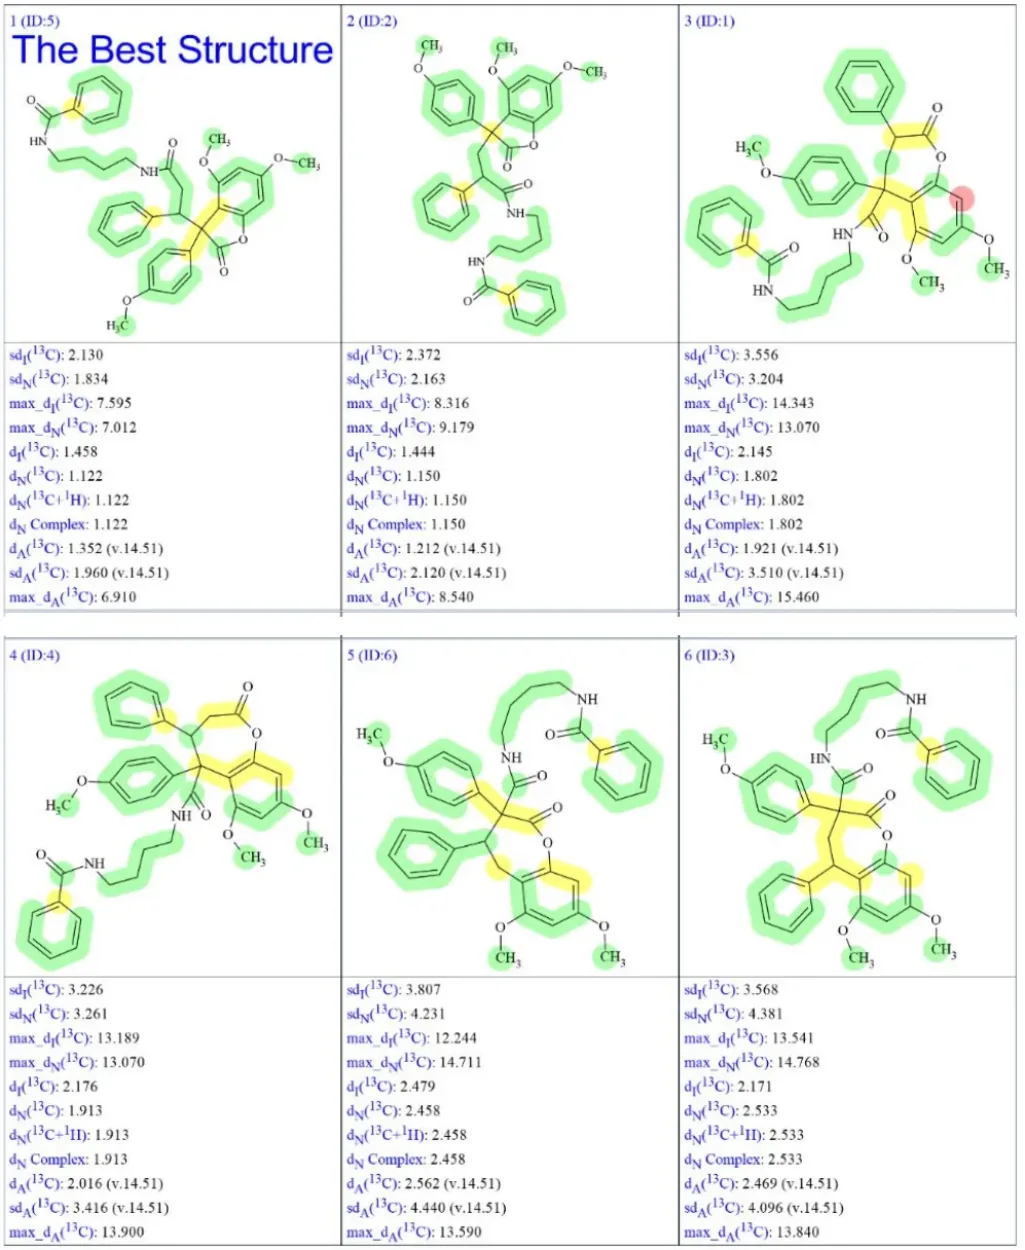
图S2. CASE专家系统为化合物2生成的六种可能结构及其匹配因子分析
通过核磁位移计算结合DP4+概率分析,确定了C-8b和C-3的相对构型[3S,8bS(2-1) 和 3R,8bS(2-2)],其中结构2-1的DP4+概率为100%(图6B),表明其为最可能构型。化合物2经手性柱分离得到一对对映体2a和2b(图S67),ECD计算确定其绝对构型分别为3R,8bR和3S,8bS(图7),分别命名为(−)-flavaperviridis B和(+)-flavaperviridis B。
化合物3为白色固体。根据HR-ESI-MS数据(m/z 592.2174 [M+CH3OH−H2O+H]+,计算值592.2183)及核磁谱图,确定其分子式为C31H31NO10,不饱和度为17。一维与二维核磁数据(表2、表3)显示存在三个苯环信号:一个单取代苯环、一个1,4-二取代苯环和一个1,2,3,5-四取代苯环。此外,还存在三个甲氧基、三个亚甲基、两个次甲基及五个季碳信号。
关键的1H-1H COSY相关(图4)H-13a/H-13b/H-14/H-15及HMBC相关H-13a/H-13b与C-14/C-15、H2-14/H2-15/16-OCH3与C-16共同构建了甲基丙烯酸4-氨基丁酯结构片段。HMBC相关中H-2′/H-6′与C-2、H-2″/H-6″与C-3的相关信号证实苯环分别连接于C-2与C-3位。
1,2,3,5-四取代苯环的连接通过HMBC相关进一步确认:H-7与C-5a/C-6/C-8/C-9相关,H-9与C-5a/C-7/C-9a相关,8-O3与C-8相关。关键的1H-1H COSY相关H-3/H-4及HMBC相关H-3与C-5、H-4与C-2/C-5/C-11共同构成了苯并氧杂䓬骨架。
通过ACD/Structure Elucidator软件CASE算法进行辅助解析,经修改的分子连接图(MCD)筛选生成22个候选结构,依据已知结构类比及较高的匹配因子(dA=3.129;dN=2.462;dI=2.488)(图S3),候选结构6被确定为最可能结构。
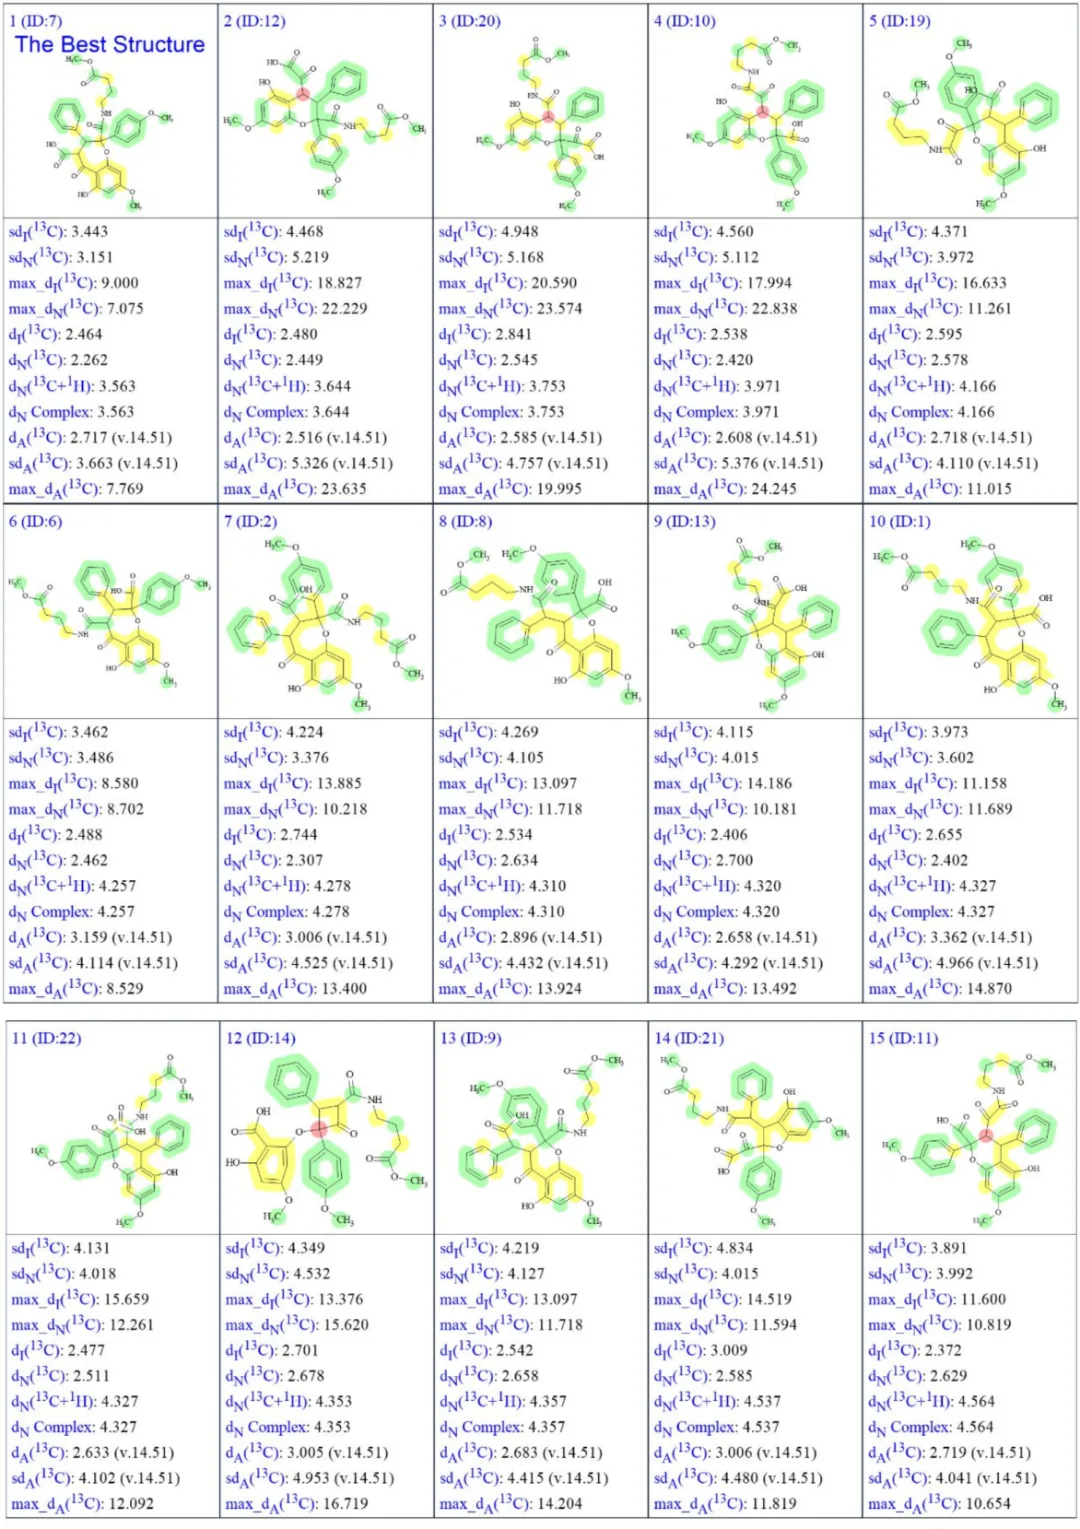
图S3. CASE专家系统为化合物3生成的可能结构及其匹配因子分析
化合物3的相对构型由关键的NOESY相关信号(图5)确定:H-2′/H-6′/H-4与H-3相关,推断为2R,3S,4S*构型。最终,通过实验与计算的ECD曲线比对(图7),确定其绝对构型为2R,3S,4S,命名为flavaperviridis C。
化合物4为白色固体。其分子式经HR-ESI-MS确定(m/z 673.2528 [M+Na]+,C38H38N2O8Na计算值673.2526)为C38H38N2O8,不饱和度为21。一维和二维核磁谱(表2、表3)显示四个苯环信号、一个1,4-丁二酰胺片段、三个甲氧基、一个次甲基及四个季碳。
特征13C NMR信号[δC101.1 (C-3a)和90.0 (C-8b)]及HMBC相关信号(H-3与C-2/C-3a/C-8b相关)(图4)表明化合物4属于环戊二烯并苯并呋喃类Flavaglines化合物。
HMBC谱中,H-2′/H-6′与C-3a的相关峰、H-2″/H-6″与C-3的相关峰及H-3与C-1′/C-11的相关峰证实苯环及1,4-丁二酰胺残基分别连接于C-3a、C-3和C-2位。C-1−C-2−C-11存在烯醇化1,3-二酮结构,其13C NMR值(δC206.8、101.1、168.2)及CDCl3中测定1H NMR谱观察到的酮-烯醇互变异构现象(图8)均支持该推论。
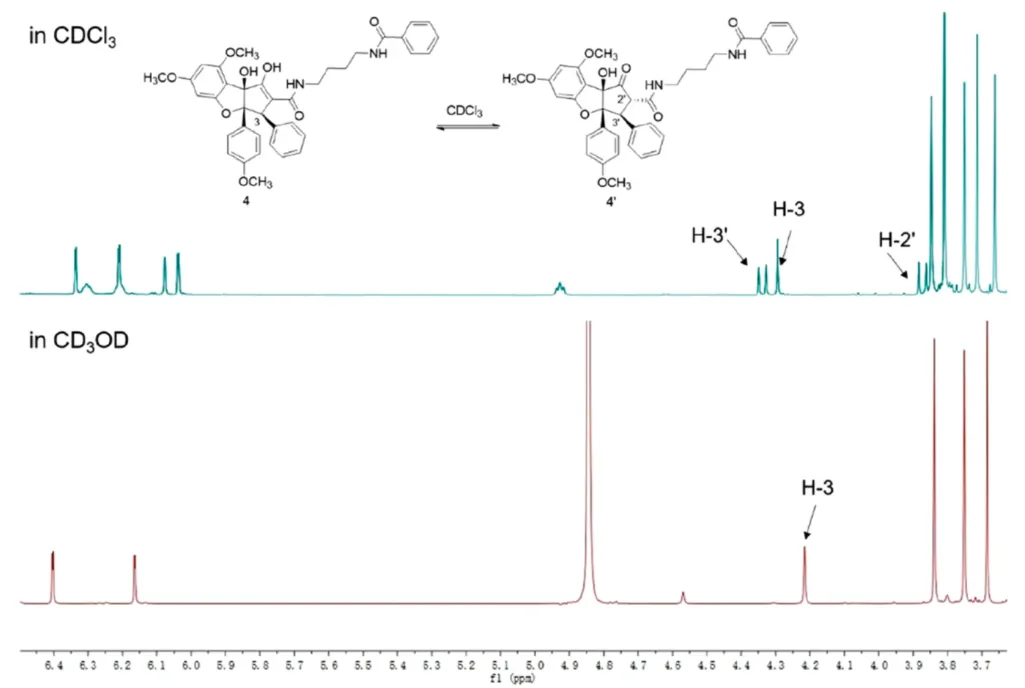
图8. 化合物4在CDCl₃和CD₃OD中测定的¹H NMR谱图对比
结合核磁计算与DP4+概率分析、生物合成途径、X射线晶体学数据及C-3a与C-3芳香环间的相互屏蔽效应导致的高场化学位移,确定C-8b位羟基、C-3a与C-3芳香环取代基均为β取向(图6C)。
外消旋混合物4经手性分离得到一对对映体4a和4b(图S68),经ECD计算确认其绝对构型分别为3R,3aR,8bS和3S,3aS,8bR(图7),分别命名为(-)-flavaperviridis D和(+)-flavaperviridis D。
化合物5和6具有相同的分子式C38H36N2O8,经HR-ESI-MS确证[m/z 649.2553 (5)和m/z 649.2547 (6) [M+H]+,C38H37N2O8计算值649.2550],不饱和度为21,较化合物4少一个不饱和度。
5、6与4的核磁数据高度相似(表2、表3),表明它们具有与4相同的环戊二烯并苯并呋喃骨架,但C-2和C-3位取代基不同。
化合物5和6中α,β-不饱和酮结构可通过13C NMR中C-1/C-2/C-3的化学位移推断(5:δC200.7、131.8、171.9;6:δC199.7、143.6、152.3)。
关键HMBC相关信号(图4)显示,5中H-2″/H-6″与C-3相关,6中H-2″/H-6″与C-2相关,证实二者为C-2/C-3位取代的位置异构体。
类似地,C-3a和C-8b位的相对构型通过核磁计算结合DP4+概率分析、生物合成途径及X射线晶体学数据确定(图6D、E)。经手性色谱分离,成功将混合物拆分为两对对映体(5a与5b、6a与6b)(图S69、S70)。通过实验ECD谱与计算谱图对比分析,明确指认其绝对构型为(3aR,8bS)-5a、(3aS,8bR)-5b、(3aR,8bS)-6a和(3aS,8bR)-6b(图7),分别命名为(-)-flavaperviridis E、(+)-flavaperviridis E、(-)-flavaperviridis F和(+)-flavaperviridis F。
化合物7为白色粉末。经HR-ESI-MS [M+H]+离子峰m/z 651.2708(C38H39N2O8计算值651.2706)及核磁数据(表2、表3)确证其分子式为C38H38N2O8。
特征13C NMR信号[δC87.7 (C-2)和85.4 (C-5)]表明该化合物属于环戊二烯并苯并吡喃类Flavaglines。此外,谱图中还观察到δC90.2 (C-10)的含氧季碳信号及一组次甲基信号[δH4.11 (1H, d, J=4.2 Hz, H-3)和3.56 (1H, d, J=4.2 Hz, H-4)]。
这些数据提示化合物7与已知化合物环叶橄榄素(10)高度相似,但H-3与H-4的耦合常数不同,表明其为10的C-3差向异构体。这一推测进一步得到H-9/H-2′/H-6′的1H NMR值支持[7中:δH6.37 (1H, d, J=1.8 Hz, H-9),6.97 (2H, d, J=9.0 Hz, H-2′, H-6′);10中:δH5.46 (1H, d, J=2.4 Hz, H-2′, H-6′),7.62 (2H, d, J=9.0 Hz, H-2′, H-6′)],该变化源于C-3位苯环的屏蔽效应。
二维核磁数据进一步确证了化合物7的结构。7的旋光可忽略不计,表明其以外消旋混合物形式存在。经手性HPLC分离获得对映体7a和7b(图S71)。基于3J3,4=4.2 Hz及NOESY谱推算的二面角∠H-3−C-3−C-4−H-4=46.6°,确定C-3C-4的相对构型为3S,4S。
通过实验与计算ECD谱图对比(图7),确定其绝对构型分别为2S,3R,4R,5S,10S和2R,3S,4S,5R,10R,并命名为(−)-flavaperviridis G和(+)-flavaperviridis G。
化合物8为白色粉末,经HR-ESI-MS中质子化分子离子峰m/z 651.2708 [M+H]+(C38H38N2O8计算值651.2706)及核磁数据确证其分子式为C38H38N2O8,对应不饱和度为21。
化合物8的核磁数据(表2、表4)显示黄酮及双酰胺片段的特征信号。通过H-3′″与C-3的显著HMBC相关(图4),最终确定了两片段间的连接,从而明确了其平面结构。
表4. 化合物8的¹³C NMR(150 MHz, CDCl₃)数据
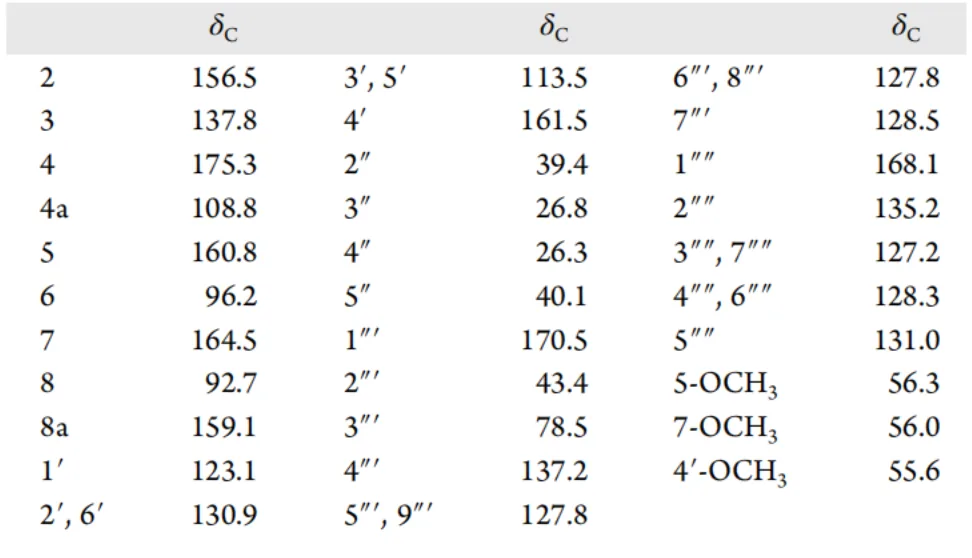
经手性色谱分离得到一对对映体8a和8b(图S72)。通过实验与计算ECD谱图对比分析,确定其绝对构型分别为3′″R和3′″S(图7),并命名为(−)-flavaperviridis H和(+)-flavaperviridis H。
化合物9为无色粉末,经HR-ESI-MS检测到准分子离子峰m/z 339.1708 [M+H]+(C20H23N2O3计算值339.1709),确定分子式为C20H23N2O3。
一维核磁谱(表2、表3)显示:
一个单取代芳香环[δH7.80 (2H, 类d峰, J=8.4 Hz, H-3, H-7),7.52 (1H, 类t峰, J=8.4 Hz, H-5),7.45 (2H, 类t峰, J=8.4 Hz, H-4, H-6);δC135.8 (C-2),128.2 (C-3, C-7),129.5 (C-4, C-6),132.6 (C-5)]
一个1,3-二取代苯环[δH7.11 (1H, t, J=8.4 Hz, H-8″),6.90 (1H, s, H-5″),6.89 (1H, dd, J=8.4, 2.4 Hz, H-9″),6.70 (1H, dd, J=8.4, 2.4 Hz, H-7″);δC138.0 (C-4″),116.7 (C-5″),158.4 (C-6″),116.5 (C-7″),130.3 (C-8″),121.5 (C-9″)]
一对顺式共轭双键[δH6.67 (1H, d, J=12.6 Hz, H-3″),5.98 (1H, d, J=12.6 Hz, H-2″);δC137.1 (C-3″),125.0 (C-2″)]
一个1,4-丁二胺片段[δH3.37 (2H, t, J=6.6 Hz, H-2′),3.25 (2H, t, J=6.6 Hz, H-3′),1.57 (4H, m, H-4′, H-5′);δC40.6 (C-2′),27.5 (C-3′),27.9 (C-4′),40.1 (C-5′)]
基于以下关键相关信号确定其结构:
1H-1H COSY相关(图4)H-3/H-4/H-5/H-6/H7、H2-2′/H2-3′/H2-4′/H2-5′、H-/H-3″、H-7″/H-8″/H-9″
HMBC相关(图4)H-3/H-7与C-1、H-3″与C-1″、H-5″/H-9″与C-3″相关
最终将其命名为aglaiabisadmie C。
生物合成途径推测
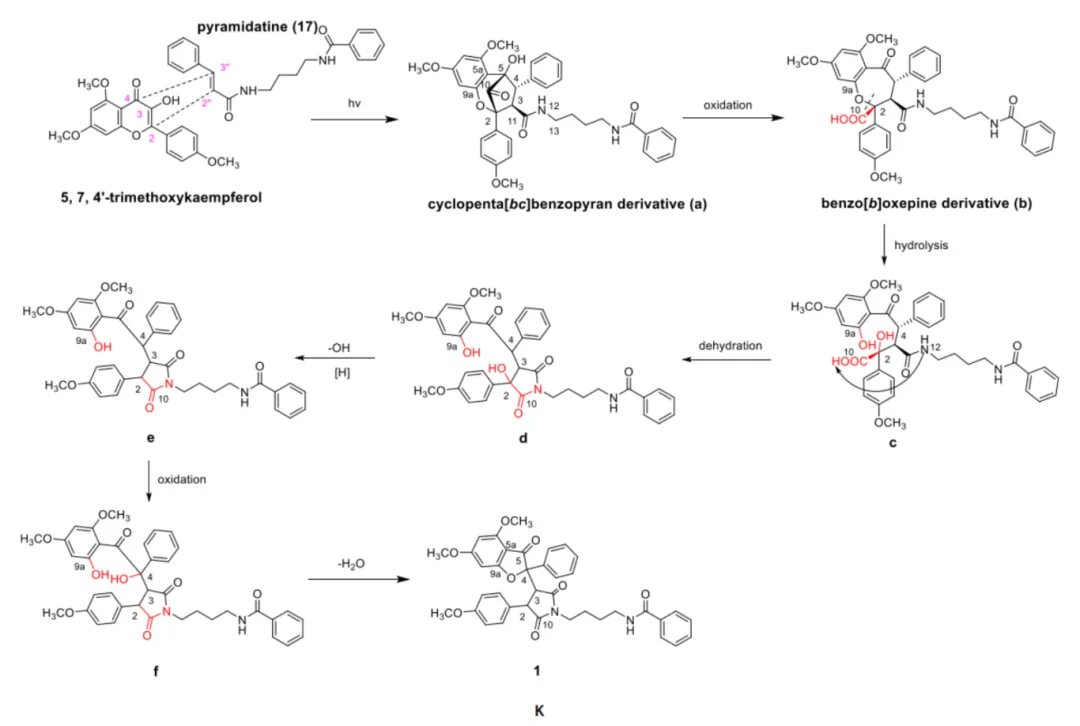
化合物1和2代表了两类先前报道的结构骨架。基于其结构特征及前人研究[24],我们提出了这些化合物的可能生物合成途径。Flavaglines类化合物的基本骨架被认为是由黄酮母核与肉桂酸双酰胺片段通过[3+2]光环化,继而经酮醇重排及氧化反应形成。
对于化合物1,我们推测其源自苯并氧杂庚烯衍生物(b)。提出的生物合成途径始于水解反应,该反应裂解C-2与C-10间的碳-碳键,形成开环Flavaglines(c);随后C-10位的羧基与NH-12位的氨基发生脱水缩合,生成中间体d;接着通过C-2位去羟基化和C-4位羟基化,促使4-OH与9a-OH位脱水基团缩合,最终形成化合物1(Scheme 1)。
Scheme 1. 化合物1的推测生物合成途径
化合物2被认为源自环戊二烯并苯并呋喃衍生物(h)。首先,C-1与C-8b间碳-碳键的氧化裂解导致C-8b形成酮羰基,C-1位羧基脱除,生成(±)-aglapernin;随后经酮-酯重排反应合成化合物2(Scheme 2)。
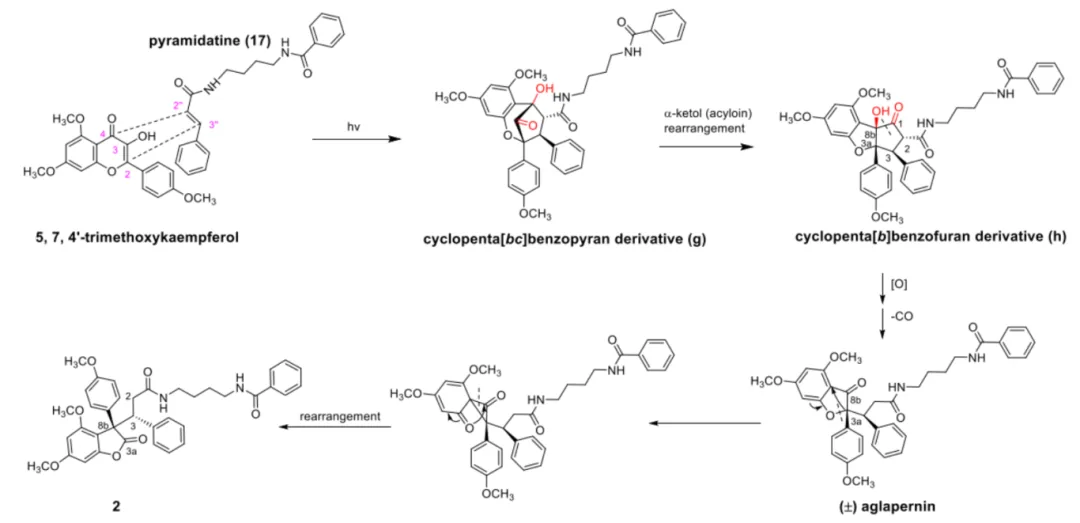
Sheme 2. 化合物2的推测生物合成途径
HPLC分析
高效液相色谱(HPLC)以其快速分析、高灵敏度及优异分离效能,被用于碧绿米仔兰(A. perviridis)中多种粗提物及单体化合物的定性与定量分析。通过此分析方法,从19个色谱峰中成功鉴定出26个化合物,其中对映体因保留时间相同而呈现为单一色谱峰(图9)。这些化合物具有中等极性,在45%–60%乙腈范围内可被有效洗脱(图9)。
图9.(A)AP-1 和(B 与 C)APE 的 HPLC 特征分析
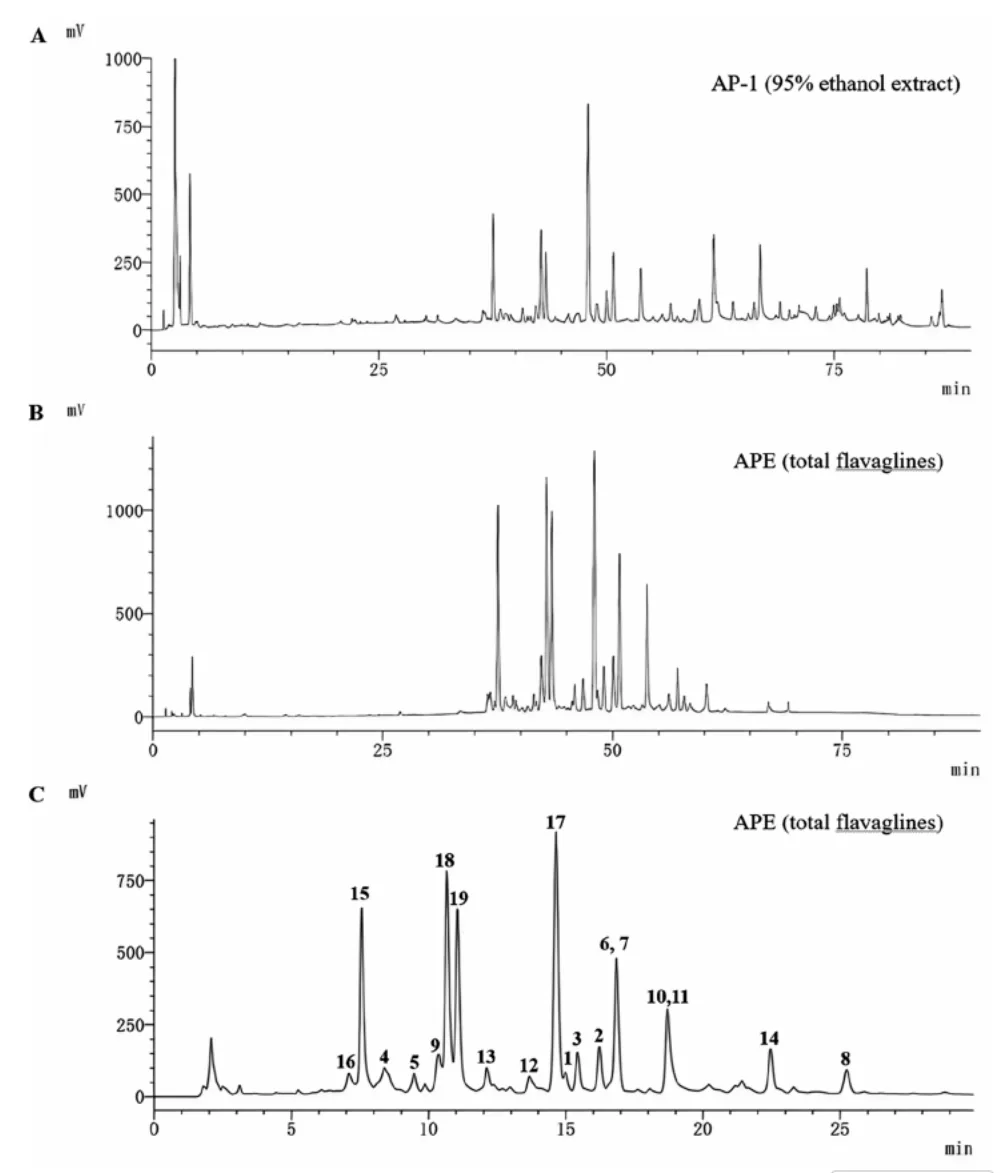
鉴定出的化合物包括22个Flavaglines类(1a、1b、2a、2b、3、4a、4b、5a、5b、6a、6b、7a、7b、8a、8b和10–16)及4个双酰胺类(9和17–19)(图9)。值得注意的是,作为生物合成前体的双酰胺类化合物含量普遍较高(图9)。这些发现为后续开展碧绿米仔兰的分离制备、结构鉴定及体内代谢研究奠定了基础。
非酶促反应实验
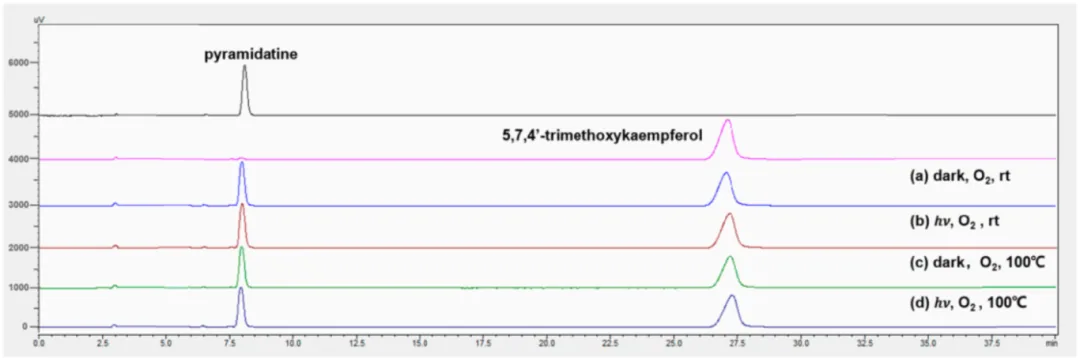
为进一步探究此类物质是否可通过非酶促反应自发形成,我们选择5,7,4′-三甲氧基山奈酚和pyramidatine分别作为黄酮与双酰胺的代表性化合物进行分析。将两种化合物按1:1混合并溶于甲醇后,分别在以下氧化条件下处理:
(a)室温避光
(b)室温自然光
(c)100°C避光
(d)100°C光照
各条件处理12小时后,采用一致色谱参数分析。结果显示反应后原料的吸收值与保留时间均未改变,且未检测到新吸收峰。基于上述观察,我们推断这些化合物在非酶促条件下难以自发形成,其可能形成需外加催化剂参与(图10)。
图10. 非酶促反应产物的HPLC分析
抗炎活性评价
采用LPS诱导的BV-2小胶质细胞模型,以一氧化氮释放为主要评价指标,评估了化合物1–19的抗炎活性[17]。测试化合物中,5和6表现出显著强于阳性对照米诺环素(Mino)(IC50=24.90 ± 1.34 μM)的抗神经炎症活性(IC50分别为11.21 ± 3.46 μM和2.04 ± 1.10 μM)(表1与图1)。
为阐明碧绿米仔兰(A. perviridis)治疗缺血性脑卒中的药效物质基础及可能机制,本研究对多种粗提物进行了系统的体外活性筛选。体外活性结果显示,碧绿米仔兰乙酸乙酯提取物(APE)表现出显著的抗神经炎症活性。随后的体内实验表明,APE可显著缩小MCAO/R模型大鼠的脑梗死体积,并有效减轻脑水肿。上述结果表明,APE是碧绿米仔兰发挥抗缺血性脑卒中作用的主要活性部位。
为明确其活性成分,我们对APE进行了系统的植物化学研究,分离鉴定出26个化合物,包括16个首次报道的新化合物,分别命名为flavaperviridises A–H(对应1–8)和aglaiabisadmie C(9)。其中,化合物1和2具有不同于经典黄酮结构的新颖骨架特征。通过HPLC对这些Flavaglines类成分进行表征,为后续该类化合物的分离、结构鉴定及体内代谢研究提供了基础。
分离得到的化合物在LPS诱导的小胶质细胞模型中进行活性评价,仅化合物5和6表现出较阳性对照更显著的抗炎活性。这一现象提示,APE的抗神经炎症作用可能是多种Flavaglines类成分协同作用的结果,而非单一化合物活性所致。本研究首次从物质基础上验证了米仔兰属植物传统抗炎应用的科学性,并凸显了Flavaglines类化合物作为缺血性脑卒中治疗先导物的潜力。