4.24 Geralcin A
肼和酰肼是合成药物中常见的结构单元,广泛应用于临床治疗领域。一个典型的例子是异丙烟肼(iproniazid),一种基于肼结构的单胺氧化酶抑制剂,被用作抗抑郁药物。然而,在天然产物中,酰肼类化合物却极为罕见,迄今为止仅报道了四种此类结构。
Le Goff 等[27]报道了从细菌菌株Streptomyces sp. LMA-545 中分离得到的两种新型烷基酰肼的结构表征。这些结构的解析采用了多维核磁共振技术(包括1D 和2D 1H、13C NMR)以及高分辨率质谱分析。值得注意的是,1H–15N NMR 实验在完整解析其结构中发挥了关键作用。本案例将介绍Geralcin A(4.46)的结构解析,这是分离出的三种新型化合物之一。该化合物的独特之处在于其新颖的天然骨架,将烷基酰肼与α,β-不饱和γ-内酯巧妙地连接在一起。
从天然产物化学的视角来看,Geralcin A 的发现具有重要意义。它不仅丰富了天然酰肼类化合物的结构多样性,还揭示了Streptomyces 物种在生物合成中的独特潜力。其结构的成功解析得益于多维NMR 技术的综合应用,尤其是1H–15N NMR 实验,为复杂天然产物的结构研究提供了重要的技术支撑。这一发现进一步彰显了天然产物在药物化学和生物合成研究中的广阔前景,也为新型天然药物的开发提供了宝贵的线索。
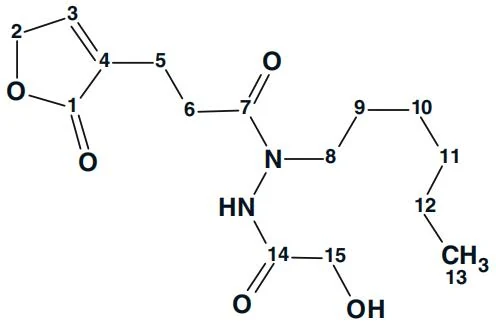
化合物4.46 以淡黄色油状物的形式获得。高分辨电喷雾质谱(HRESIMS)分析确定了其分子式为C₁₅H₂₄N₂O₅,其中m/z [M+Na]⁺ 为335.1575(计算值为C₁₅H₂₄N₂O₅Na,335.1583)。红外光谱(IR)在3,430 cm⁻¹ 和3,275 cm⁻¹ 处观察到吸收峰,表明存在NH 和OH 官能团。在1,741 cm⁻¹ 处的吸收峰则表明存在羰基(C=O)。用于结构解析的核磁共振(NMR)数据列于表4.24 中。
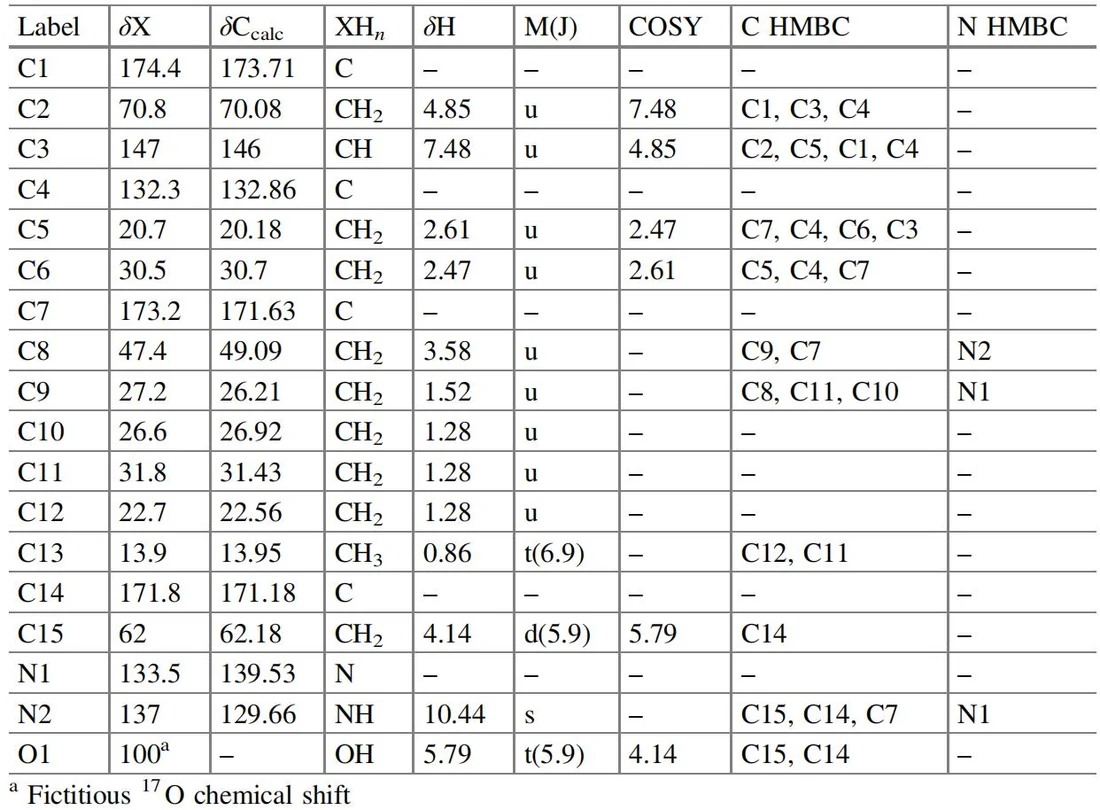
为了辅助解析该未知化合物的结构,作者[27]还获取了¹H–¹⁵N HMBC 谱图,揭示了两个氮原子的化学位移分别为δN 133.5(N1, N)和137.0(N2, NH)。表4.24 显示,化学位移为δ 10.44 的质子(与氮原子相连)与碳原子C15、C14 和C7 以及N1 具有相关性。在N HMBC 列中,展示了三个与氮原子相关的相关性。其中,H–N(δ_H 10.44, s, NH)与N1(δN 133.5, N)以及H(δH 3.58, m)与N1(δN 133.5, N)的相关性表明存在一个N–N 键,对应于酰肼基团。表4.24 中的谱图-结构信息以图形形式展示在分子连接图(MCD)中(图4.57)。
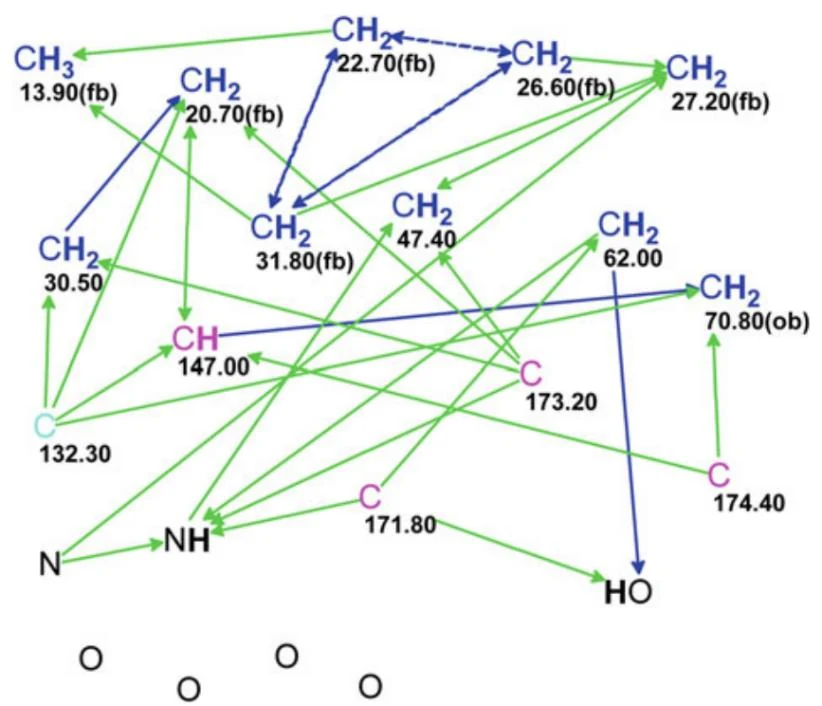
MCD 概述作者[27]通过核磁数据分析确认化合物中存在三个羰基碳原子(C1: δC 174.4;C7: δC 173.2;C14: δC 171.8)。然而,我们在构建分子连接图(MCD)时,并未对羰基性质进行明确标注(即未手动绘制C=O 双键),因为此类¹³C 化学位移同样可能对应与氧原子单键相连的sp²杂化碳(如C=C–O–或N=C–O)。值得注意的是,COSY 谱中1.28 ppm 处与C10、C11、C12 相连的三个¹H 信号因化学位移重叠,导致相关峰呈现虚线标注的模糊相关性。在MCD 中,相邻骨架原子上连接的氢原子数量根据表4.24 中M(J) 列的多重性进行了合理设置。特别值得注意的是,NH 和OH 基团产生的¹H 信号的多重性也被纳入考虑范围。
首次运算在首次运算中,假设分子中不存在N–N 化学键。基于“杂原子间成键禁止”条件构建的分子连接图(MCD)检查显示,二维核磁数据与此假设存在矛盾。随后选择““Determine Options Automatically”进行FSG 运算,结果如下:k=1,tg=1.5 秒(参见结构4.47),26 组相关信号中扩展了2 组,325 组相关组合被全部使用。计算显示,结构4.47 的所有偏差值(箭头指示非标准关联性)均过大(d ≈5.5 ppm),表明需重新验证该结果的可接受性。
在首次运算中,基于分子中不存在N–N 化学键的初始假设进行分子连接图(MCD)验证时,在“杂原子间化学键禁止”的约束条件下,二维核磁(2D NMR)数据出现矛盾信号,表明初始假设与实验数据存在显著冲突。随后启用FSG 运算模式(勾选“Determine Options Automatically”),结果如下:k=1,tg=1.5 秒(参见结构4.47),26 组相关信号中扩展了2组,325 组相关组合被全部使用。然而,计算结果显示该结构中非标准相关性(箭头标注位点)的化学位移偏差高达d ≈5.5 ppm,远超常规有机化合物化学位移容差范围,证实该结果不可靠。初步运算结果提示需尝试在结构生成中允许同种杂原子间成键的可能性。
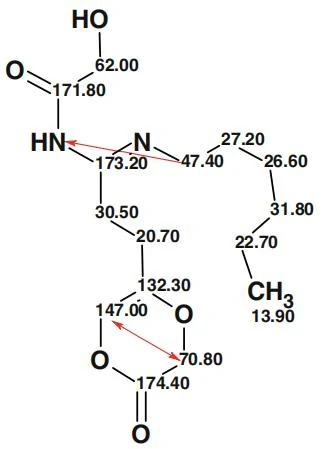
第二次运算在CSB Generator Options 窗口中勾选了允许同种杂原子间成键的相应选项,并进行了结构生成运算。运算结果显示:生成的结构数量k=1,计算时间tg=0.001 秒,所有化学位移偏差均小于1 ppm。最终获得的结构4.48 与Geralcin A 的分子结构完全一致,具体结构如下所示。
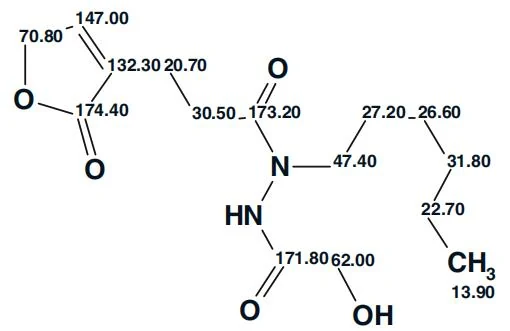
因此,基于表4.24 中提供的波谱数据,系统几乎自动且瞬时地找到了正确的结构解析方案。为了验证系统在不同信息条件的影响,进一步探讨了Structure Elucidator 是否能够在无需H–N HMBC 数据的情况下解决此问题,我们进行了第三次运算。
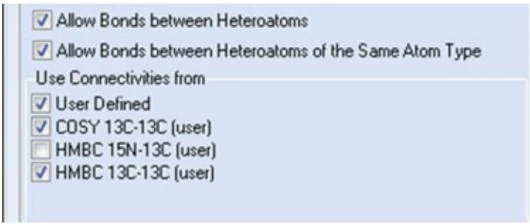
第三次运算按照图4.58 所示的选项重复进行结构生成,获得以下结果:生成结构数量从49 个逐步优化至31 个,最终筛选为9 个(k = 49 →31 →9),计算时间tg = 0.03 秒。排名输出文件中的前六个结构如图4.59 所示。
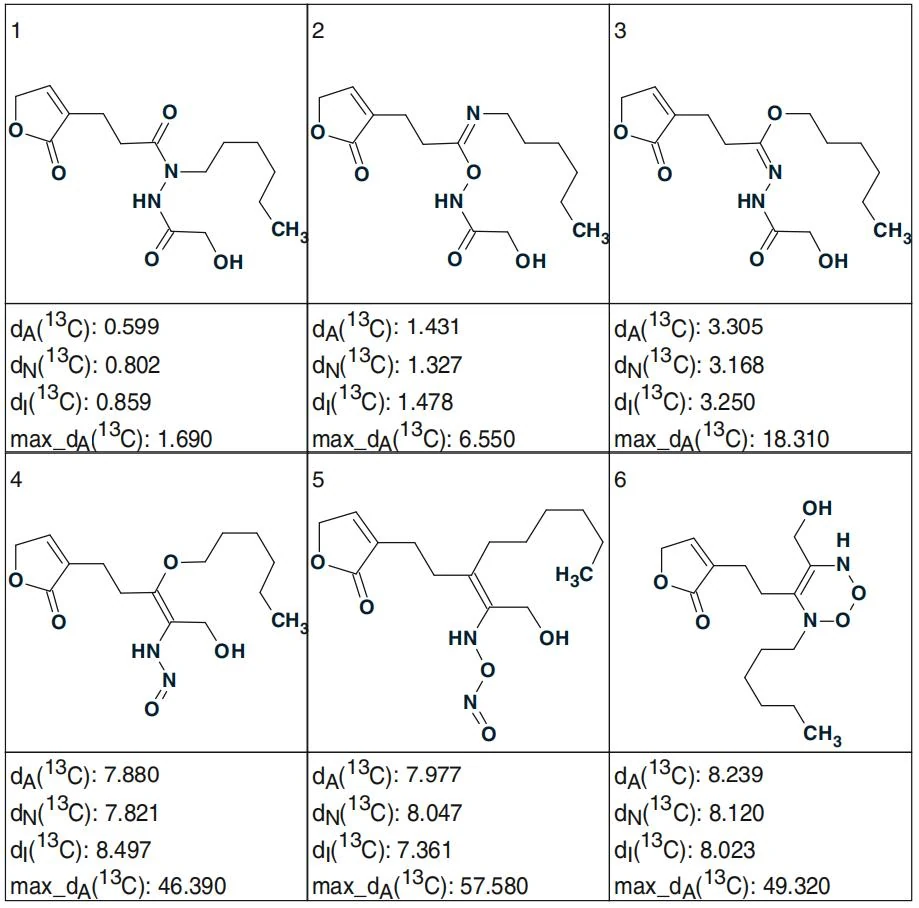
最优结构#1 的¹³C 化学位移偏差极小,与Geralcin A 的推测结构完全一致。相比之下,结构#2 的预测¹³C 化学位移偏差略大,虽然仍在可接受范围内,但结构#1 的优先级显而易见。值得注意的是,结构#2 仅包含两个羰基(而非结构#1 中的三个),其生成得以实现是因为未手动强制添加羰基键(C 174.4、C 173.2 和C 171.8)。这表明在分析阶段采用软约束条件并结合MCD 编辑,能够全面考虑所有合理的结构假设。
此例表明,借助Structure Elucidator,即使在不使用¹H–¹⁵N HMBC 数据的情况下,也能快速识别出含有新型天然骨架的化合物。这一结果不仅验证了解析工具的高效性和可靠性,同时也为复杂天然产物的结构解析提供了新的技术路径。