口服生物利用度与 PK 参数模拟预测
通过以上视频演示,我们可以大概了解药物经口服给药后在人体内的吸收、分布、代谢、排泄的整个过程。口服药物分子首先需要跨越胃肠道上皮细胞屏障,进入肝门静脉,汇入肝脏之后再进入全身系统循环,而生物利用度的生理意义就是指从肠腔跨越胃肠道和肝脏屏障之后到达系统循环的总药量占给药量的比例。其中只有溶解状态的化合物才能渗透进入肠上皮细胞,然后耐受住肠上皮细胞药物代谢酶作用的化合物才能跨越上皮细胞进入门静脉,然后进入肝脏的药物同样也要耐受住肝脏药物代谢酶的作用才能进入全身循环系统。
视频:阿司匹林在人体内的“旅程”
Percepta软件中提供了两个模块对候选药物分子的口服生物利用度及相关药代动力学参数进行模拟,分别是Oral Bioavailability模块和PK Explorer模块。这两个功能模块可以帮助我们在药物发现阶段可以尽早识别生物利用度不理想的化合物,并且通过PK参数模拟指导药代动力学实验的开展。
01 Oral Bioavailability模块介绍
Oral Bioavailability模块可以预测在指定剂量下,化合物口服给药后达到体循环的比例(%)。为了计算%F值和探索生物利用度的剂量依赖性,Oral Bioavailability模块使用了与PK Explorer模块相同的口服吸收模拟算法。
功能特色
预测口服给药后的%F(该%F值是不考虑首过效应进行预测得到,如需考虑首过效应进行模拟得到的%F,需通过PK Exploer模块进行计算),并可以探索生物利用度的剂量依赖性;
- 预测一些影响口服生物利用度的终点:
- -溶解度(剂量/溶解度比)
- -在酸性介质(pH<2)中的稳定性
- -通过被动或主动转运的肠膜通透性
- -P-gp外排的可能性
- -肝脏的首过效应
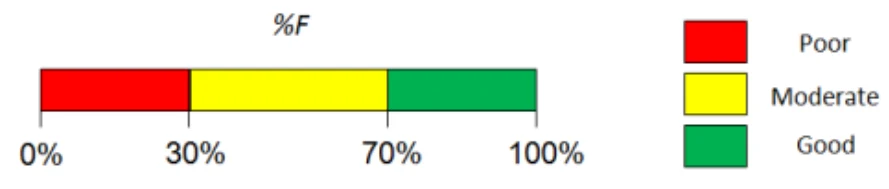
用"红绿灯"的可视化方式提示相应属性的影响,方便用户更直观查看(绿色=好的,红色=有问题的);
显示后台数据库中多达5个类似结构的实验%F值以及文献参考。
Bioavailability界面介绍
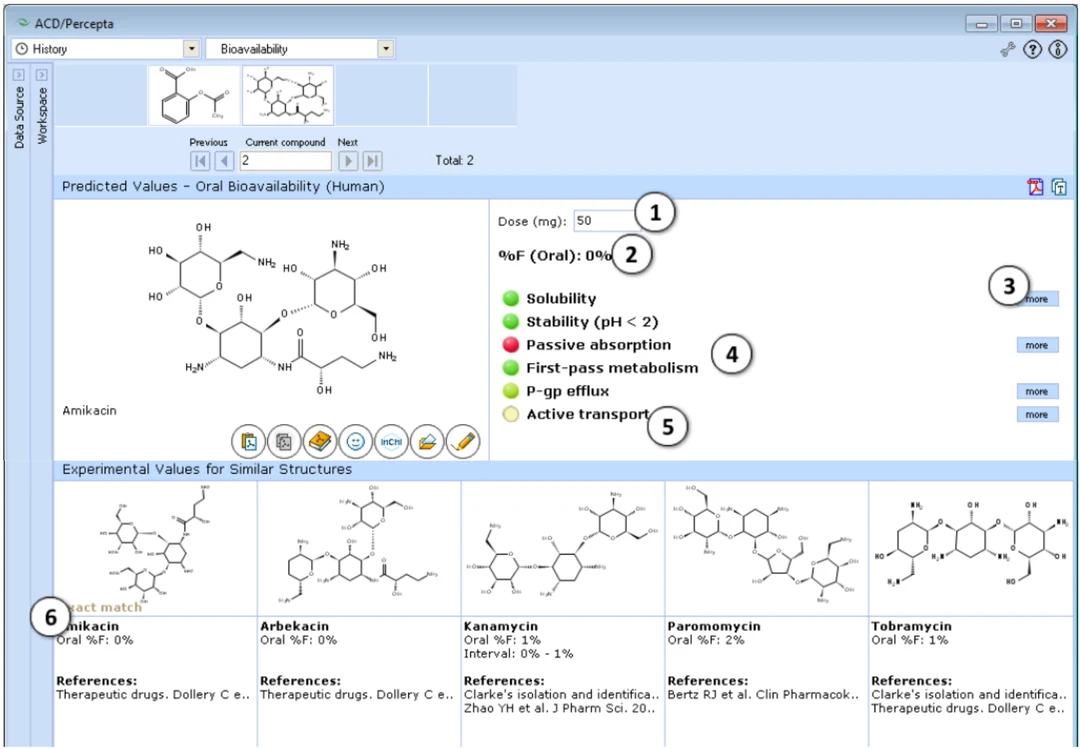
1. 软件默认以50mg作为口服剂量用于计算。用户可以输入任何想要的值,以探索剂量对口服生物利用度的影响。
2.预测的%F(口服)值。
3.单击此处可查看有关属性计算的更多信息。
- 4. 影响口服生物利用度的因素(详情见下文介绍)
- 5.将鼠标悬停在属性上,可以查看简短描述的注释
- 6.展示了后台数据库中5个相似结构的实验数据和文献来源
- 颜色标注说明:
Solubility in gastrointestinal tract-胃肠道溶解度
绿色 – 良好 – 剂量/溶解度比 < 1。
黄色 – 中等 – 剂量/溶解度比在1到10之间。
红色 – 较差 – 剂量/溶解度比 > 10。
02 Stability-化合物在胃部酸性环境下的敏感性:
红色 –只针对那些在胃里分解很快的化合物进行指示。“红灯” 表示%F (oral) <10%, 这种情况下不应参考其他的预测结果。
03 Passive absorption – 通过被动扩散进行透膜的能力:
红色 –肠道被动吸收比 <30%。由于%F (oral)不会超过被动吸收的数值,表示较差的生物利用度。
绿色 – 肠道被动吸收良好 (>70%) 。此时被动吸收不会作为%F的制约因素。
First-pass metabolism – 化合物被肝脏或肠道代谢酶的代谢转化
红色 – 首过代谢很可能>50%。在这种情况下%F(oral)可能与剂量有关,并且不超过40%。
绿色 –化合物很可能没有明显的代谢消除。
04 P-gp efflux – 被P-gp转运体外排的可能性:
红色 – 化合物有可能是P-gp外排转运体的底物. 当化合物被CYP3A4代谢时,这种作用尤为重要。
05 Active transport – 经过肠道主动吸收转运体吸收的可能性
绿色 – 化合物可能被PepT1、ASBT或其他酶主动吸收转运
红色永远不会出现,因为这个情况只会增加%F(oral)。
06 PK Explorer模块介绍
PK Explorer模块是一款利用化合物物理化学参数作为计算输入进行药代动力学参数模拟的工具。该模块可以帮助用户探讨口服生物利用度和血药浓度对化合物理化参数和剂量的依赖性。PK Explorer模块基于微分方程进行模拟,考虑了药物分子的胃肠道溶解度、被动吸收、肝脏和肠道的首过效应、分布体积和全身清除率等影响因素,可以模拟药物口服和静脉注射后的药时曲线(Cp-t)。
功能特色
% F-LogP -化合物在指定给药剂量下,其口服生物利用度对LogP的依赖性;
Cp(Max) - LogP -在指定剂量下,药物的达峰血药浓度对LogP的依赖;
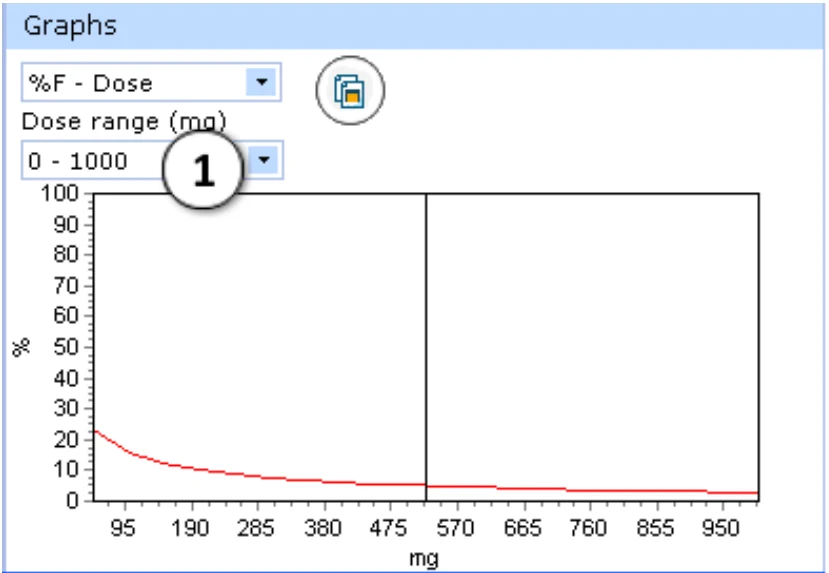
% F-Dose-生物利用度与剂量的关系;
Cp(Max) -剂量-显示不同剂量下可达到的最大血药浓度水平;
Cp-Time -模拟血药浓度-时间曲线。模拟了口服给药和静脉给药后对应的两条药时曲线。
1.PK模拟需要的参数包括:吸收平衡常数(ka),消除平衡常数(ke),胃肠道溶解度(SolGI),分布体积(Vd),肠道和肝脏的首过效应百分比(First-pass),这些参数软件会默认使用预测值,然而,由于通过计算机对这些药代动力学参数的预测往往不太理想,可能会导致PK模拟出现显著的误差,因此,用户可以通过输入实验获得的真实数据来进行输入,然后通过软件进行重新模拟PK相关结果。
2.如果用户改变了理化参数(LogP和pKa)的输入值,软件可以重新对ka、ke、SolGI等参数进行重新预测;
3.软件可计算相关的药代动力学参数的数值,包括达峰的血药浓度和达峰时间(Cp(max)和Tmax),口服和静脉给药后药时曲线下面积(AUC),以及口服生物利用度(%F),并通过图形互动式可视化呈现。
07 PK Explorer界面
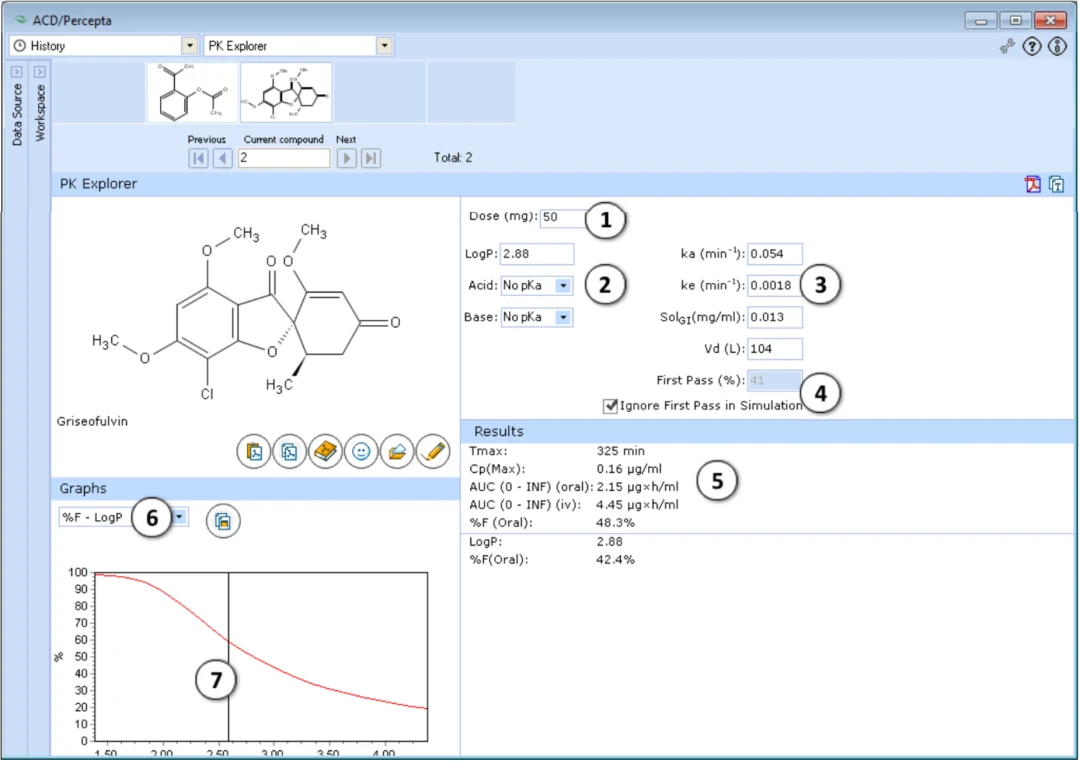
1. 软件默认以50mg作为口服剂量进行模拟,用户可调整剂量进行重新模拟。
2. 疏水性(logP)和电离常数(pKa)是用于预测药代动力学参数(Ka、Ke、Vd、SolGI)的主要描述符。这些描述符默认是使用软件的预测值,也可以使用实测值进行替换并重新模拟PK结果,有助于提高模拟准确度。
3.吸收平衡常数Ka、消除平衡常数Ke、胃肠道溶解度(SolGI),分布体积(Vd),肝肠首过效应(First-pass)百分比都是软件自动计算所得,用户也可以使用实测数据替换这些预测值,以获得更好的预测结果。
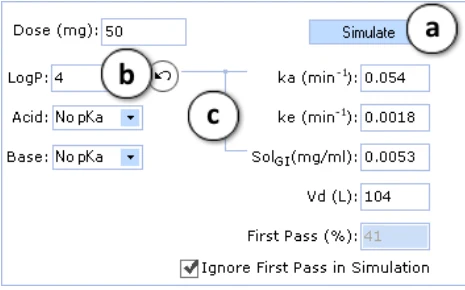
a.单击,即使用当前设置的参数值重新进行模拟。
b.单击,即返回到一个化合物的自动计算属性值。
c.连接线表示调整过后的理化参数会影响到的PK参数,如图所示,LogP的值会影响Ka、SolGI的结果。
4.默认条件下,软件会忽略首过效应进行模拟PK参数,用户可取消勾选进行激活该选项,并且可在方框中输入实际的首过效应百分比(默认提供预测值)。
5.最终模拟的PK参数包括:
-tmax——药物达峰时间;
-Cpmax——药物达峰浓度;
-AUC0→∞ (oral) \ AUC0→∞ (iv) ——药物经口服\静脉注射给药后的药时曲线下面积(AUC)
6.选择不同的模拟图像:
-%F–LogP – 指定剂量下,药物的logP与口服生物利用度的关系图;
-Cp(Max)–LogP——指定剂量下,药物的logP与达峰浓度的关系图;
- -%F–Dose ——口服生物利用度与剂量的关系图;
- -Cp(Max)–Dose——不同剂量下的达峰浓度变化图;
- -Cp–Time——模拟的药时曲线图
7.展示的图像与数值表互相关联的。如图所示,将鼠标拖动到logP值范围内,可以看到对应的%F(oral)的确切值。
%F-Dose关系图:
Cp(max)-Dose关系图:
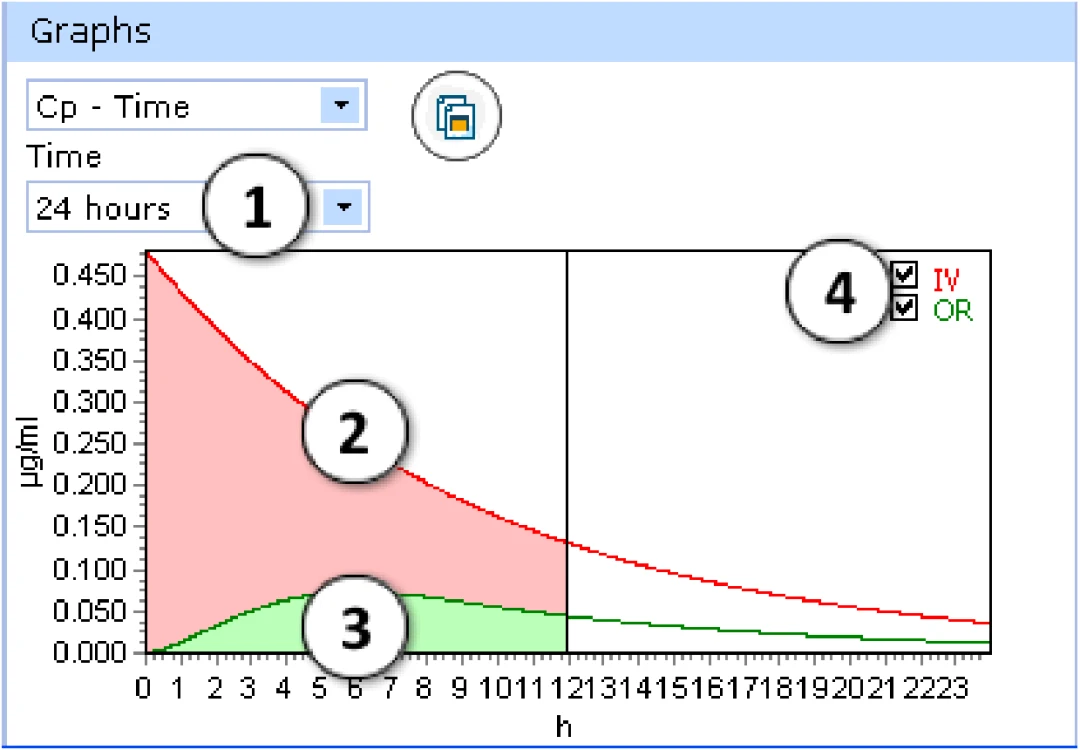
1. 选择显示的时间间隔。
2. Cp-Time图中会显示两条药时曲线,红色的表示静脉给药后的药时曲线;
3.绿色的表示口服给药后的药时曲线
4. 勾选选项可显示/隐藏“静脉”或“口服”药时曲线。
08 技术介绍
09 Bioavailability模型的后台数据库
10 化合物数量:788
11 实验数据的主要来源:
参考书目
-Therapeutic Drugs, Dolery, C., Ed. 2nd Edition, Churchill Livingstone, New York, NY, 1999
-Clarke's Isolation and Identification of Drugs, Moffat, A.C., Jackson, J.V., Moss, M.S., Widdop, B., Eds. 2nd Edition, The Pharmaceutical Press, London, 1986
来自同行评议的科学期刊的各种文章
12 模型说明
PK Explorer和Oral Bioavailability模块用于模拟的数学模型是基于微分方程构建的,该方程考虑了胃肠道中的溶解度、空肠中的被动吸收、消除(全身清除)和分布体积。请注意,在口服生物利用度模块进行的模拟是忽略了肝脏和肠道的首过代谢的。为了在模拟中考虑首过代谢的效果,用户可以使用PK Explorer模块。
软件计算的%F值为口服和静脉给药后AUC的比值。此外,所采用的模拟模型可以评估生物利用度的剂量依赖性。
13 模型的验证
14 验证集和评估程序
该预测模型是基于机制性模型构建,而不是对一组数据的数学统计拟合,因此,验证过程不是基于传统的训练集/测试集的方法进行评价。取而代之的是通过一组药物分子的吸收百分比临床数据(fa) 进行验证,这些数据主要是来自于 Parrott & Lavé [1]和Zhao等人[2]报道的文章。
模型性能通过以下几种方式进行评估:
定性评估——通过评估模型对化合物定性分类的准确性,将化合物按其计算的吸收程度按以下方式分为三类:
-Low: fa ≤ 33%
-Moderate: 33% < fa< 66%
-High: fa ≥ 66%
定量评估——通过计算所选药物分子的实验fa值和预测fa值之间的残差均方误差(RMSE)和目视检查进行评价
15 验证结果
验证集化合物的模型性能如下表所示。值得注意的是,该软件没有产生任何两类分类错误的情况(当一个低fa的分子被预测为良好吸收或反之亦然),哌仑西平Pirenzepine例外(给药剂量为50mg时,实验fa= 27%),它作为P-gp底物[3],其生物利用度明显受到P-gp外排的限制。
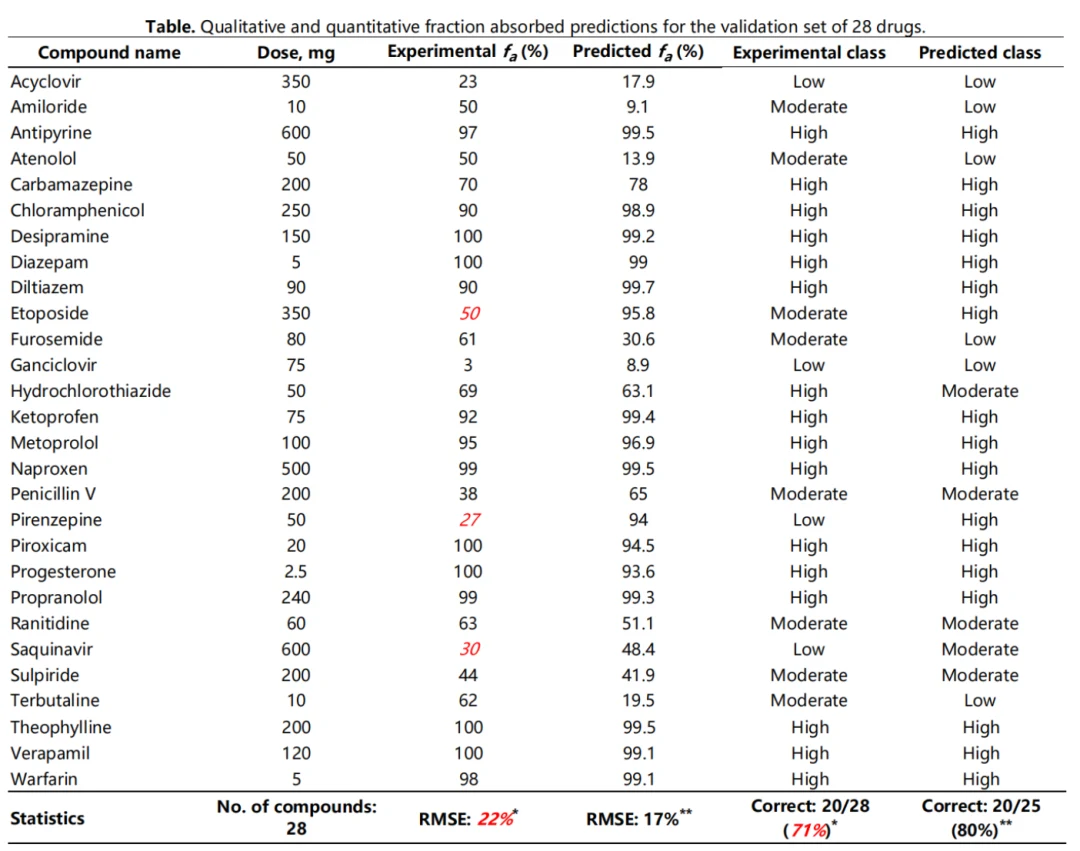
定性评价不能揭示模型的全部情况,因为接近分类边界的化合物fa值经常会被错误分类,哪怕实际预测的值不会离实验值太远。因此,我们进一步通过定量数据进行评价,定量预测的数据在下方散点图里展示:
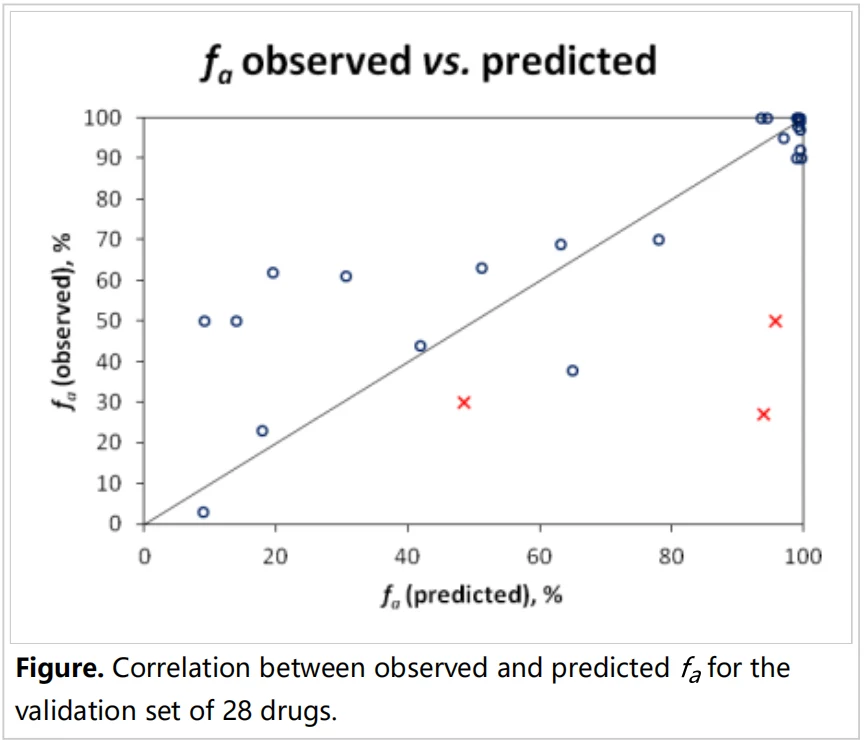
由于只有使用实验测量的渗透率,才能在模拟中可靠地解释载体介导的转运吸收效应,所以哌仑西平Pirenzepine和其他两种明显受P-gp外排影响的化合物(沙奎那韦和依泊苷)被排除在定量分析之外(它们在散点图中用红色叉标记),在数据表格中用红色突出显示各自的实验值。对于剩余的大多数药物,除少数分子(如特布他林Saquinavir 、阿米洛利Etoposide)被低估30%以上外,其计算值与临床数据吻合良好。然而,我们不能忽视载体介导的吸收对这些小分子的可能贡献。
不管怎样,基于软件的Oral Bioavailability计算模型,即仅使用化合物的结构作为输入进行预测,软件预测的总体RMSE为17%。另一方面,PK Explorer模块通过提供全面的组合模拟可能性,允许用户输入更多的实验参数,包括基本物理化学性质(LogP和pKa)、溶解度、渗透率、消除速率常数和分布体积,可进一步提高预测精度。
16 参考文献:
[1] Eur J Pharm Sci. 2002 Oct;17(1-2):51-61.
[2] J Pharm Sci. 2001 Jun;90(6):749-84.
[3] J Pharmacol Exp Ther. 2002 Dec;303(3):1029-37.
本文内容整理自凯美科公众号文章,原文中的推广信息与联系方式已去除。如需了解相关模块与 ADME Suite 的更多信息,欢迎联系我们。